Enquadramento · valor do diagnóstico
centenas de síndromesdismorfiaspediatra reconhecegeneticista nomeiao apanhado de prova

Se para boa parte das síndromes genéticas não existe tratamento específico, por que vale tanto a pena chegar ao diagnóstico exato?

O melhor amigo do pediatra é um bom geneticista

Centenas de síndromes, um pediatra que reconhece dismorfias

Existem centenas de síndromes genéticas capazes de alterar o desenvolvimento e o crescimento de uma criança. Diante de tanta variedade, o pediatra não precisa — nem consegue — guardar todas. O que se espera dele na avaliação dessas crianças é mais direto e mais poderoso: identificar a presença de dismorfias, ou seja, perceber que aquela criança tem características morfológicas que fogem do esperado. Reconhecer que "há algo sindrômico" é o primeiro passo — e é tarefa do pediatra geral, não só do especialista.

O geneticista nomeia; o diagnóstico já é tratamento

Quem fecha o nome da síndrome é o geneticista. Por isso uma das maiores virtudes de um médico é cultivar bons relacionamentos com especialistas das diversas áreas — e um dos melhores amigos de um pediatra é um bom geneticista. E aqui está o ponto que a pergunta de abertura cobra: ainda que para boa parte das síndromes não haja tratamento específico, o simples fato de ter um diagnóstico traz enorme alento às famílias. Muita família sofre por ter uma criança com atraso de desenvolvimento sem saber a causa daquele atraso. Dar o diagnóstico, nomear o que acontece, costuma ser um dos momentos mais importantes do cuidado — o diagnóstico, em si, já é parte do tratamento.

Para prova: o apanhado que mais cai

Há também uma boa notícia para quem estuda. Não é preciso dominar as centenas de síndromes para fazer prova. O que importa é o apanhado do que é mais recorrente nos concursos — um conjunto pequeno e bem definido de síndromes que se repetem nas questões. Dominado esse núcleo, resolve-se a imensa maioria do que se cobra. É exatamente esse apanhado — Down, Turner, Klinefelter, Edwards e Patau — que será construído achado por achado.
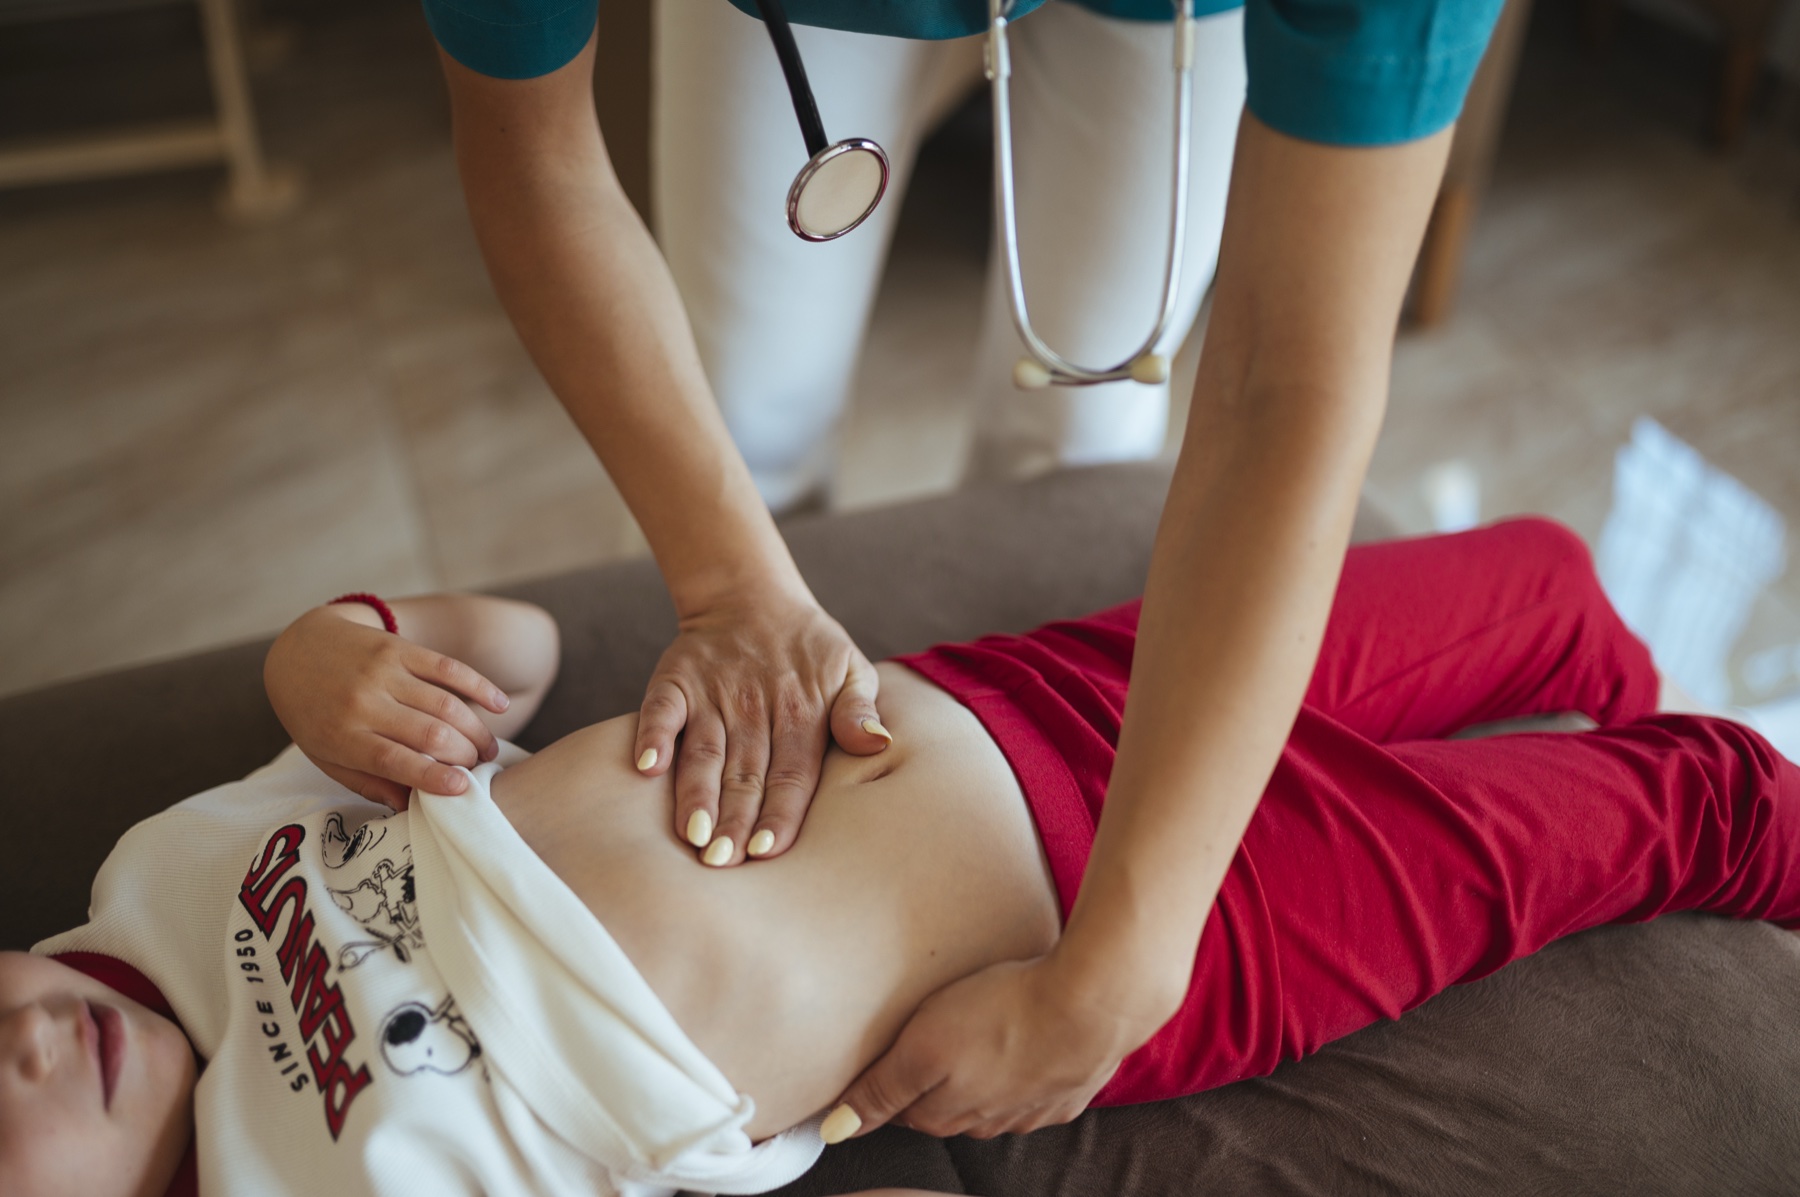
Pediatra examinando uma criança em consulta clínica, com a família ao lado, em cenário de avaliação do desenvolvimento.
Achado: O pediatra reconhece, o geneticista nomeia — consulta pediátrica de avaliação: o exame físico dirigido é onde nasce a suspeita de síndrome genética, antes do cariótipo, e onde começa o acolhimento da família. Pediatric check-up at a clinic, by Shixart1985, via Wikimedia Commons · CC BY 2.0
O mapa das cinco sindromes geneticas do apanhado Indice de cinco cartoes em fila: Down, Turner, Klinefelter, Edwards e Patau, na ordem em que o apanhado e construido. Cada cartao mostra o nome e um micro-icone-ancora desenhado da sindrome e comeca fechado; ao clicar ou focar, revela uma previa de uma linha com o cromossomo e o achado-ancora. Down, trissomia 21, a sindrome-rainha de fenotipo reconhecivel. Turner, 45 X, menina de baixa estatura com disgenesia gonadal. Klinefelter, 47 XXY, homem com hipogonadismo que aparece na puberdade. Edwards, trissomia 18, dedos sobrepostos e pe em cadeira de balanco. Patau, trissomia 13, fenda labiopalatina na linha media. Down, Turner e Klinefelter estao em cor de alteracao; Edwards e Patau, as duas trissomias letais de obito precoce, estao em cor de gravidade maxima. A cor ja ensina, no indice, que as duas ultimas sao as graves. O MAPA DAS CINCO O apanhado que mais cai — toque ou foque um cartão para o cromossomo e o achado Down ALTERAÇÃO fenda palpebral oblíqua toque para revelar trissomia 21 a síndrome-rainha; fenótipo reconhecível Turner ALTERAÇÃO referência pterígio coli baixa estatura toque para revelar 45,X menina de baixa estatura + disgenesia gonadal Klinefelter ALTERAÇÃO alto na puberdade hipogonadismo toque para revelar 47,XXY homem com hipogonadismo (aparece na puberdade) Edwards LETAL dedos sobrepostos 5º/4º · 2º/polegar toque para revelar trissomia 18 dedos sobrepostos / pé em cadeira de balanço Patau LETAL microcefalia fenda na linha média toque para revelar trissomia 13 fenda labiopalatina / linha média
Interativo — o mapa das cinco — índice vivo do apanhado: clique em cada uma das cinco síndromes (Down, Turner, Klinefelter, Edwards, Patau) para revelar, antes mesmo de estudá-las, o cromossomo que a nomeia e o achado-âncora; é o esqueleto do que será construído achado por achado nas próximas páginas.
Clique em cada síndrome do mapa, ou Tab + Enter; cada nó revela cromossomo + achado-âncora.

Quiz fixação

Enquadramento: quem faz o quê, e por que o diagnóstico vale mesmo sem cura.

  1. Qual a divisão de papéis correta diante de uma criança com possível síndrome genética?

  2. Por que vale a pena chegar ao diagnóstico de uma síndrome genética mesmo quando não há tratamento específico?

Prioridade de prova · conceito-raiz
a rainha da provatrissomia 21 ≠ único mecanismomais material do 21três caminhos, um destino
1ª

Entre todas as síndromes genéticas, uma é abordada com muito mais detalhe nos concursos do que qualquer outra: a síndrome de Down. É a que concentra o maior número de questões — e onde vale gastar o estudo mais aprofundado.

Síndrome de Down: a rainha da prova — e a raiz no cromossomo 21

Por que a Down domina a prova

Entre todas as síndromes genéticas, a síndrome de Down é a mais importante para a prova — a que é abordada com maior detalhe nos concursos. Não é uma entre cinco: é a que concentra o maior número de questões, dos mecanismos genéticos ao seguimento. E há uma razão clínica por trás: a criança com Down tem uma série de características fenotípicas reconhecíveis, muitas perceptíveis mesmo por um olho menos treinado. É uma síndrome de alto rendimento de prova e de alta presença no consultório — por isso merece o estudo mais aprofundado de todas.

Trissomia 21 é a forma comum, não a única

Aqui entra a primeira pegadinha. A grande parte das crianças com Down tem trissomia do 21 — tanto que alguns usam "trissomia do 21" como sinônimo de síndrome de Down. Mas essa NÃO é a única alteração genética possível. A Down pode resultar de mais de um mecanismo, e tratar "trissomia 21" como o único caminho é errar exatamente o que a banca gosta de cobrar. Guarde desde já: Down ≠ apenas trissomia 21 — há outros mecanismos que levam ao mesmo quadro.

A raiz: mais material genético do 21

Se a forma varia, o que não varia é a raiz do quadro. A criança tem síndrome de Down porque possui, no material genético, uma maior quantidade de genes do cromossomo 21. É a expressão desses genes extras que justifica as características da síndrome. Essa é a chave que organiza todos os mecanismos que virão: trissomia livre, translocação e mosaico são apenas caminhos diferentes para o mesmo destino — excesso de material do cromossomo 21. Entendida a raiz, cada mecanismo fica fácil de encaixar.

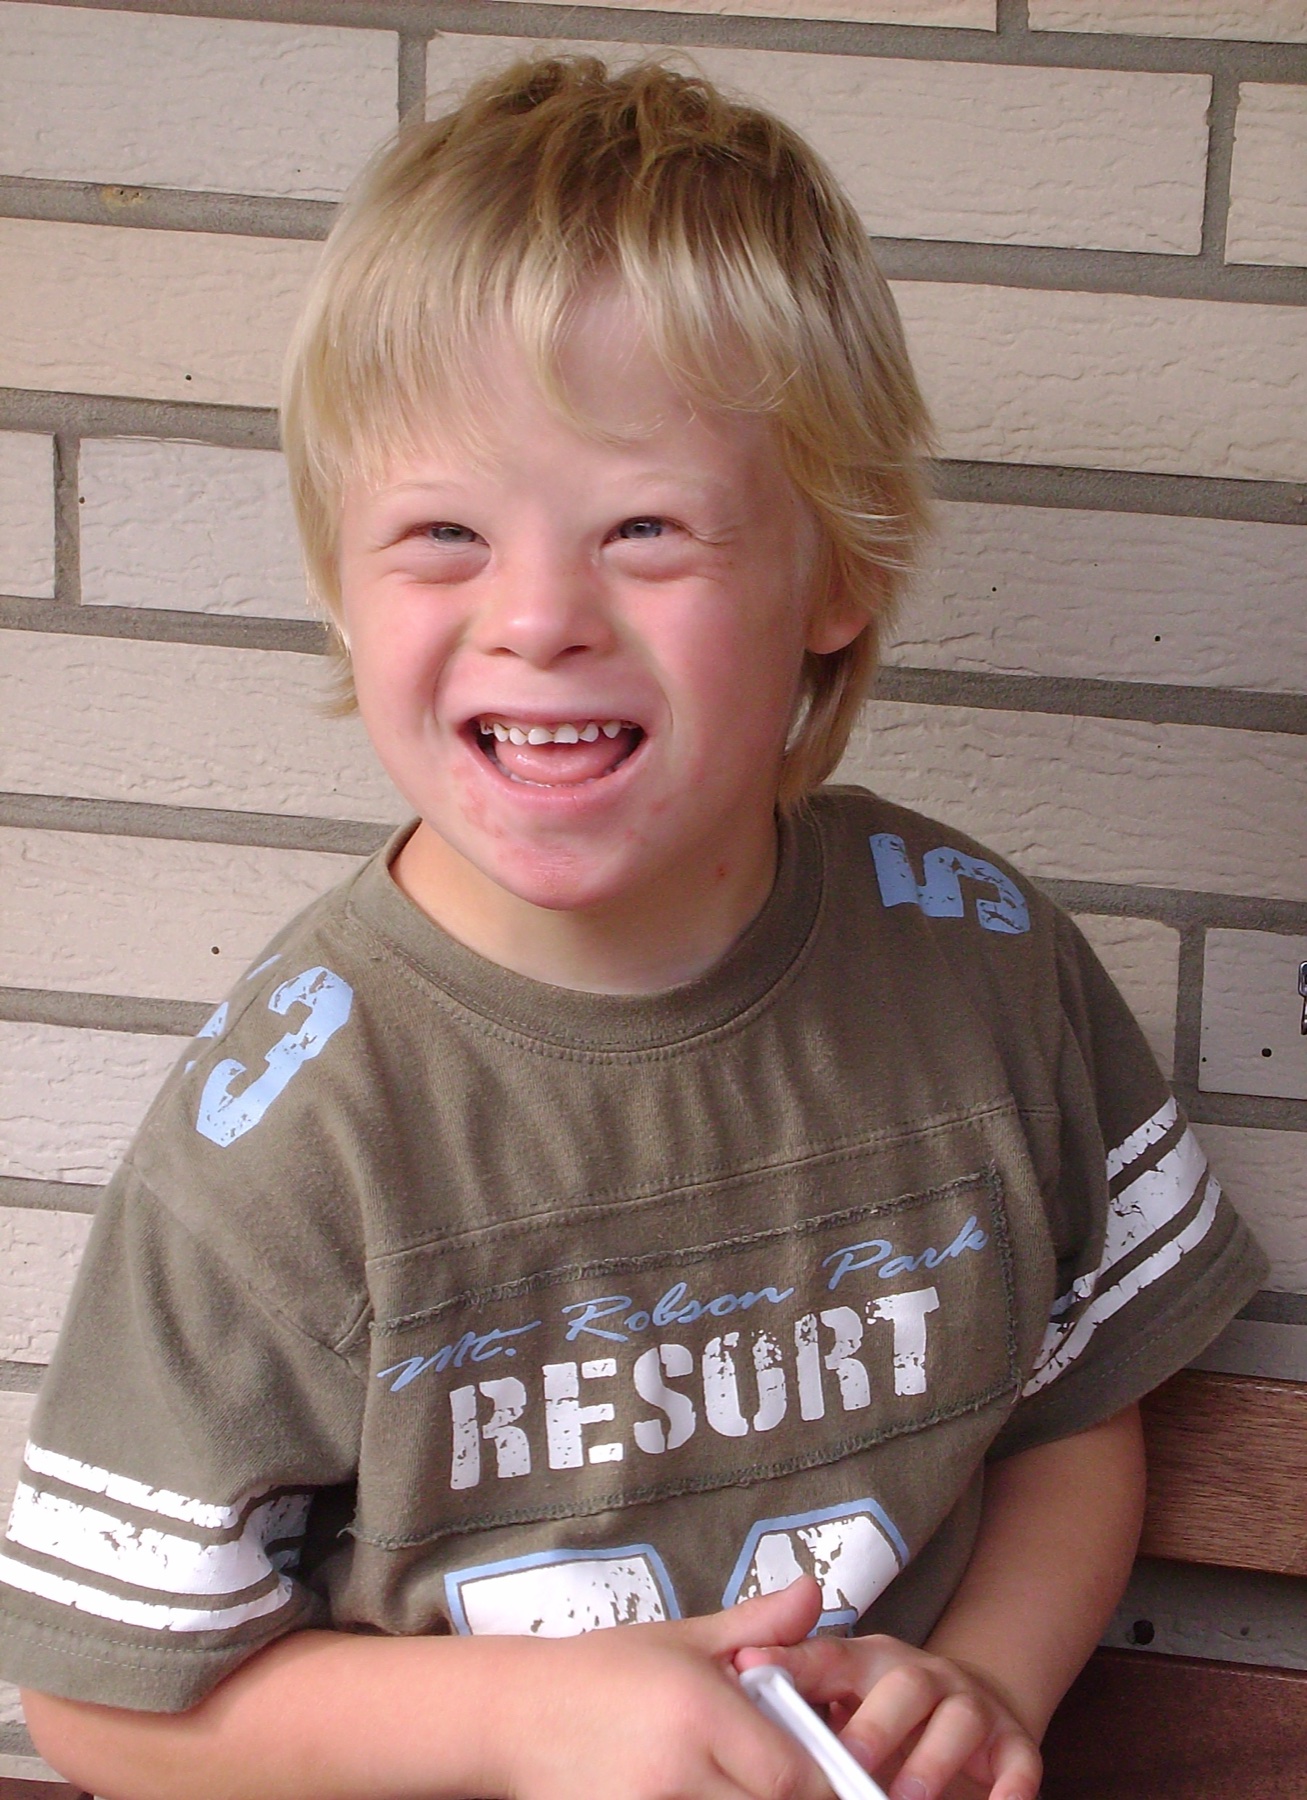
Menino de 8 anos com fenótipo de síndrome de Down, com a face globalmente reconhecível.
Achado: A síndrome mais cobrada — fenótipo da síndrome de Down (menino, 8 anos): face globalmente reconhecível (mediofacial achatado, orelhas baixas, fissuras oblíquas). A raiz está num só lugar: mais material do cromossomo 21. 8-year-old boy with Down syndrome, by Vanellus Foto, via Wikimedia Commons · CC BY-SA 3.0
Tres caminhos, um destino na sindrome de Down Esquema de convergencia com tres rotas distintas que partem de origens separadas no alto e descem curvando ate um unico ponto-destino na base. As rotas comecam fechadas em cinza neutro; ao clicar ou focar cada uma, ela acende com cor propria e revela uma frase curta. Rota da esquerda, trissomia livre, a forma mais comum, um cromossomo 21 a mais solto. Rota do centro, translocacao, o 21 que mudou de endereco, colado em outro cromossomo. Rota da direita, mosaico, nem todas as celulas iguais. As tres convergem para o mesmo ponto-destino unico, mais material genetico do cromossomo 21 que leva a sindrome de Down. A forma varia, a raiz nao. TRÊS CAMINHOS, UM DESTINO A forma varia, a raiz não — toque ou foque cada rota para acendê-la Trissomia livre toque para acender a forma mais comum um 21 a mais, solto Translocação toque para acender o 21 que mudou de endereço colado em outro cromossomo Mosaico toque para acender nem todas as células iguais um mosaico de linhagens mais material genético do 21 → síndrome de Down livre translocação mosaico destino comum
Interativo — três caminhos, um destino — clique em cada mecanismo (trissomia livre, translocação 14;21, mosaico) para ver de onde vem o excesso de material do 21; por mais que o caminho mude, todos convergem para o mesmo destino: mais genes do cromossomo 21 → síndrome de Down.
Clique em cada caminho, ou Tab + Enter; observe os três convergindo no mesmo destino.

Quiz fixação

Prioridade de estudo e o conceito-raiz que organiza todos os mecanismos.

  1. Qual afirmação sobre a alteração genética da síndrome de Down está correta?

  2. Qual é a raiz comum a todos os mecanismos da síndrome de Down?

Mecanismo 1 · leitura de cariótipo
46,XX / 46,XYtrissomia LIVREtrês no lugar de doisnão-disjunçãoidade materna

Referência

No par 21: dois cromossomos. O cariótipo é 46,XX ou 46,XY.

Trissomia livre

No par 21: TRÊS cromossomos. O cariótipo vira 47,XX,+21.

Dois × três no mesmo ponto. E a tensão que abre o mecanismo: por que esse "um a mais" liga a Down à idade da mãe?

Mecanismo 1: a trissomia livre e a idade materna

Como se lê um cariótipo

Antes do mecanismo, a ferramenta. No cariótipo, os cromossomos são analisados e agrupados em pares, do 1 ao 22 (os cromossomos somáticos/autossomos) e, no finalzinho, os cromossomos sexuais — XY no sexo masculino, XX no feminino. A notação resume tudo num número e nas letras sexuais: uma menina sem síndrome de Down é 46,XX; um menino sem síndrome de Down é 46,XY. Quarenta e seis cromossomos, organizados em 23 pares. Ler cariótipo é, no fundo, contar pares e checar o par sexual no fim.

Três cromossomos 21 em vez de um par

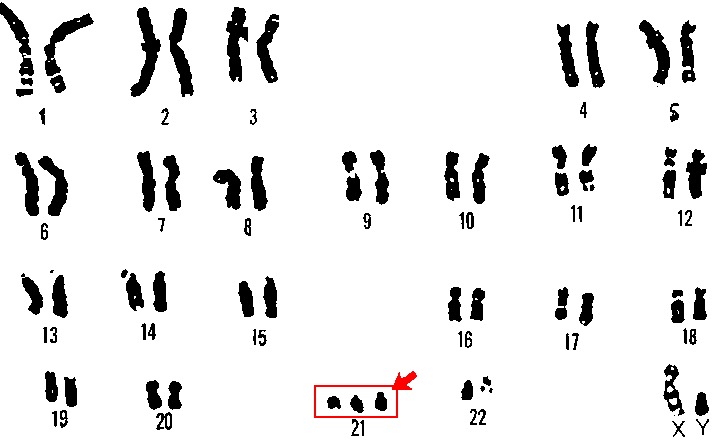
A alteração genética mais frequente da síndrome de Down é a trissomia LIVRE do cromossomo 21. "Livre" porque o cromossomo extra está solto, independente — não colado em outro (isso será a translocação, adiante). Na leitura do cariótipo, ao chegar no cromossomo 21, em vez de um par (dois), encontram-se TRÊS cromossomos 21. É literalmente um a mais naquele ponto: três onde deveria haver dois — o excesso de material do 21 que é a raiz da síndrome, aqui na forma mais comum.

A não-disjunção meiótica e a idade materna

De onde vem esse terceiro cromossomo? O mecanismo: a criança, em vez de receber um cromossomo 21 da mãe e um do pai, recebeu DOIS cromossomos 21 da mãe e um do pai. A falha primordial ocorreu na formação do gameta feminino: não houve a disjunção (separação) daquele par durante a meiose que forma o gameta — resultado, um óvulo já com dois 21 que, fecundado, gera um zigoto com três. E aqui está a consequência de prova: quanto maior a idade materna, maior a probabilidade de a disjunção falhar e maior a chance de gerar um gameta com dois cromossomos 21. É por isso que a síndrome de Down está tipicamente relacionada à idade materna mais avançada — a relação é direta e progressiva.

A pegadinha: a origem também pode ser paterna

Um detalhe que a banca adora. Embora a não-disjunção seja em geral de origem materna (daí toda a ênfase na mãe e na idade materna), ela também pode ter origem no gameta masculino. Não é exclusivo da mãe — é apenas majoritariamente materno. Quem afirma "a não-disjunção do 21 é sempre materna" cai na pegadinha: o correto é "predominantemente materna, mas pode ser paterna".

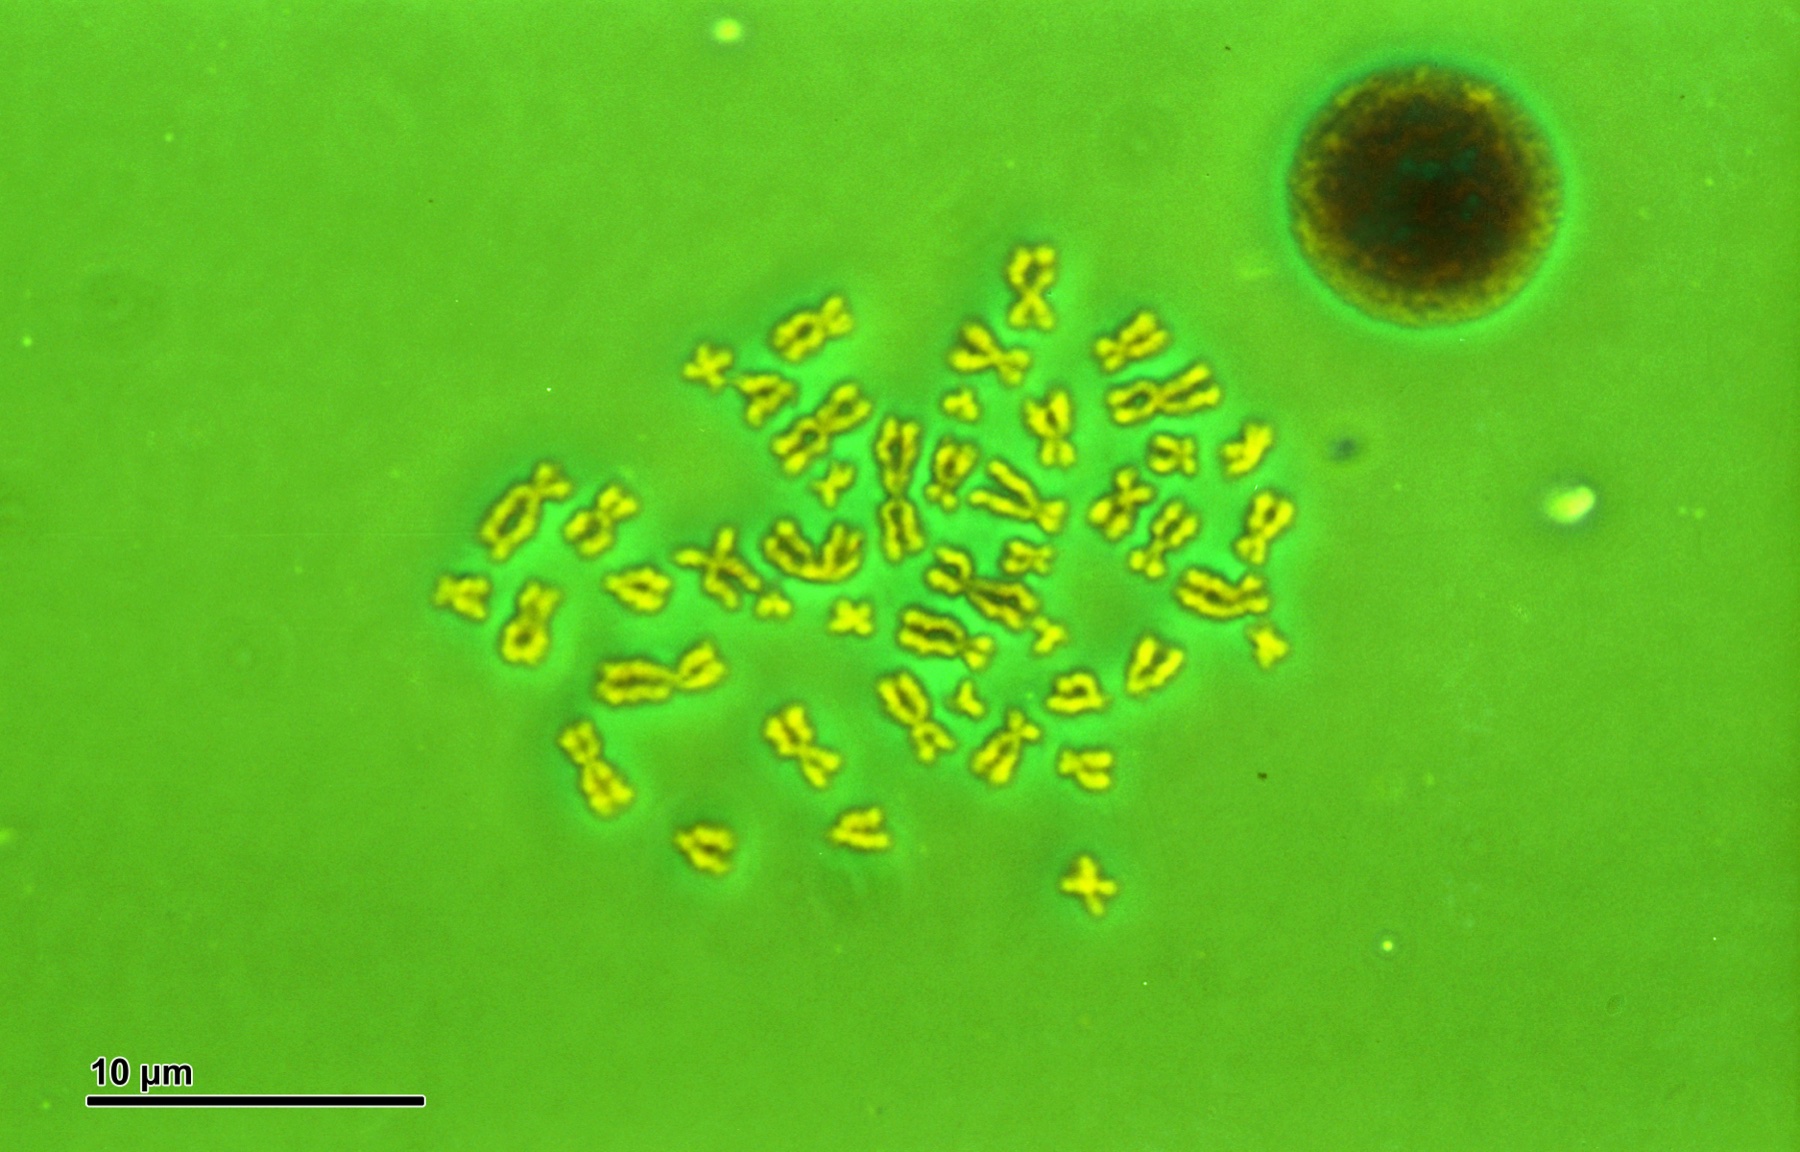
Cariótipo humano 47,XY,+21 com o par 21 exibindo três cromossomos, evidenciando a trissomia do 21.
Achado: Três onde deveria haver dois — cariótipo 47,XY,+21: trissomia livre do 21, a forma mais comum da Down. O par 21 exibe três cromossomos em vez de dois. Karyotype of trisomy 21, U.S. DOE Human Genome Program, via Wikimedia Commons · Domínio público
Cariótipo 47,XX,+21 (trissomia livre do 21) Cariograma feminino com os vinte e dois pares de autossomos ordenados de 1 a 22 e o par sexual XX. No grupo 21 aparecem três cromossomos em vez de dois (o terceiro, livre e destacado, é o achado da trissomia livre, total 47). Um controle alterna o mesmo cariótipo entre o estado de referência 46,XX e o estado de trissomia 47,XX,+21; ao alternar para a trissomia, o par 21 ganha o terceiro cromossomo. 47,XX,+21Trissomia livre do 21 — três no grupo 21 46,XX47,XX,+21 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 21 22 X referênciapar 21 normal (dois)21 extra (o terceiro) Cariótipo em trissomia livre, 47,XX,+21, com três cromossomos no grupo 21.
Interativo — o cariótipo da trissomia livre — clique no próprio trio de cromossomos 21 (o elemento alterado, não um número solto) para revelar "três cromossomos 21, um a mais"; use o toggle normal × trissomia para ver o par 21 ganhando o terceiro cromossomo (46,XX → 47,XX,+21).
Clique no trio do 21, ou Tab + Enter; o toggle alterna normal × trissomia.

Quiz fixação

Mecanismo da trissomia livre e a origem do erro de disjunção.

  1. Qual é o mecanismo da trissomia livre do 21 na síndrome de Down?

  2. Sobre a relação da trissomia livre do 21 com a origem do erro, qual afirmação é correta?

Mecanismo 2 · aconselhamento
translocação 14;21portador equilibradosem Downcariotipar os PAISrecorrência

Mecanismo 2: a translocação 14;21 e o aconselhamento do casal

O que é uma translocação

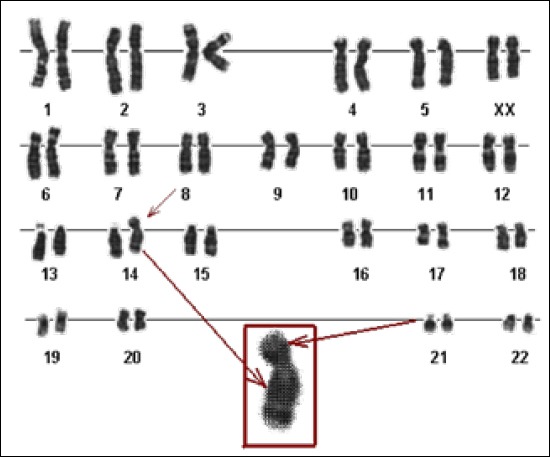
A criança com Down também pode ter a síndrome por uma translocação — e isso pode parecer detalhe, mas não é: talvez seja um dos aspectos da síndrome de Down que mais vem aparecendo nas provas. A definição é simples: translocação é quando parte de um cromossomo está colada em outro cromossomo do indivíduo. Na Down, o clássico é parte do cromossomo 21 deslocada para o cromossomo 14 (a translocação robertsoniana 14;21). Diferente da trissomia livre (onde o 21 extra está solto), aqui o material do 21 está colado em outro cromossomo.

O portador equilibrado que NÃO tem Down

Aqui está a armadilha. Imagine um indivíduo SEM síndrome de Down, com cariótipo que em número parece 46,XX: ele tem um cromossomo 21 inteiro e um outro cromossomo 21 que foi quebrado, com parte deslocada para o cromossomo 14. Esse é o portador equilibrado. E por que ele não tem Down? Porque, quantitativamente, ele NÃO tem mais material genético do 21 — a parte do 21 apenas mudou de endereço (foi para o 14), mas a quantidade total de material do 21 está correta. Lembre da raiz: a Down vem de mais material do 21. Sem excesso de material, sem síndrome — ainda que um pedaço do 21 esteja num lugar incomum. É "equilibrado" justamente porque não há ganho nem perda líquida.

Como o portador gera um filho com Down

O problema aparece na formação do gameta do portador. Ele pode gerar um gameta que carrega: um cromossomo 21 inteiro, um cromossomo 14 inteiro e, ainda, parte de um 21 colada nesse 14. Quando esse gameta é fecundado por um gameta normal (com um 21 inteiro e um 14 inteiro), o zigoto resultante terá um par de 21 MAIS um 14 com um pedaço de 21 colado — ou seja, mais material genético do cromossomo 21 → síndrome de Down. O filho tem Down por translocação: a raiz é a mesma (excesso de material do 21), o caminho é outro.

A virada do aconselhamento: cariotipar os PAIS

Esta é a implicação que a banca cobra. Na trissomia livre, o risco de o casal ter um novo filho com Down é o mesmo de um casal de mesma idade (basal por idade) — não há razão herdada. Mas se o cariótipo da criança revela Down por TRANSLOCAÇÃO, muda tudo: deve-se realizar o cariótipo dos PAIS para identificar qual deles é portador da translocação (eventualmente ambos). O objetivo de cariotipar os pais é definir o risco real que aquele casal tem de ter um novo filho com Down — risco que, na translocação herdada, pode ser muito maior que o basal. É o cariótipo da criança que abre essa investigação: ele não só confirma a Down, ele diz qual mecanismo e, com isso, se os pais precisam ser estudados.

Cariótipo de translocação robertsoniana 14;21, com o cromossomo derivativo carregando o material do 21 fundido ao 14.
Achado: O 21 que mudou de endereço — cariótipo 46,XX,der(14;21)(q10;q10),+21: translocação robertsoniana; o derivativo carrega o 21 extra fundido ao 14. Na forma equilibrada, o portador não tem Down. Kolgeci S et al., Acta Inform Med 2015;23(3):178-183, via NIH PMC · CC BY-NC 4.0
Translocacao robertsoniana 14;21: portador equilibrado versus filho com Down Cariotipo comparando dois estados da translocacao robertsoniana 14;21. A esquerda, o portador equilibrado: um cromossomo 14 normal, um 21 normal e o cromossomo derivativo der(14;21), formado pelo braco longo do 21 fundido ao 14. A quantidade total de material do 21 e normal (duas doses), por isso o portador nao tem sindrome de Down. A direita, o filho com Down desequilibrado: um 14 normal, dois 21 normais e o mesmo der(14;21); o material do 21 colado no derivativo e uma dose extra (tres doses no total), gerando a sindrome de Down. O derivativo e o alvo dos hotspots; um toggle alterna o realce entre portador e filho. Translocacao robertsoniana 14;21 o mesmo der(14;21) — muda a dose de material do 21 entre portador e filho PORTADOR EQUILIBRADO material do 21 = dose normal — SEM Down 14 21 der(14;21) 2 doses de 21 (uma no 21, uma no der) = NORMAL FILHO COM DOWN material do 21 em EXCESSO — COM Down 14 21 21 extra 3a dose der(14;21) 3 doses de 21 (dois 21 + uma no der) = EXCESSO material do 14 material do 21 der(14;21) = braco longo do 21 fundido ao 14
Interativo — o cariótipo da translocação — clique no próprio cromossomo derivativo 14;21 desenhado (o par 14 com o pedaço de 21 colado) para revelar "parte do 21 colada no 14"; o modo portador equilibrado × filho com Down mostra, lado a lado, por que o portador (quantidade normal) não tem a síndrome e o filho (quantidade aumentada) tem.
Clique no derivativo 14;21, ou Tab + Enter; alterne portador × filho.

Quiz fixação

O portador equilibrado e a virada do aconselhamento na translocação.

  1. Por que um portador equilibrado da translocação 14;21 NÃO tem síndrome de Down?

  2. O cariótipo de uma criança revela síndrome de Down por translocação. Qual a conduta de aconselhamento?

Mecanismo 3 · síntese dos três
mosaicoerro pós-fecundaçãomitosevárias linhagenstrês caminhos, um destino

Mecanismo 3: o mosaico — e os três caminhos para a mesma síndrome

Mosaicismo: a alteração que vem depois da fecundação

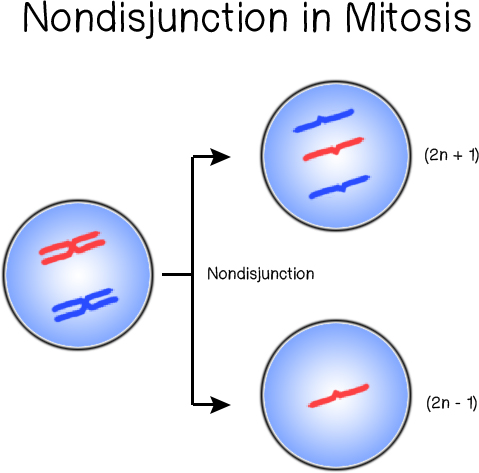
O terceiro mecanismo é o mosaico. Sua marca distintiva é o momento em que o erro acontece. Na trissomia livre e na translocação, a alteração já está no gameta ou na fecundação — ou seja, antes de o embrião começar a se dividir. No mosaicismo é diferente: a alteração genética NÃO aconteceu na formação do gameta nem na fecundação, mas DEPOIS da fecundação, durante o processo mitótico (a divisão das células do embrião já formado). Um erro de divisão em uma célula, já no embrião, propaga o cromossomo extra apenas para a descendência daquela célula.

Várias linhagens celulares no mesmo corpo

A consequência direta desse momento tardio: o indivíduo terá várias linhagens celulares diferentes. Como o erro surgiu numa célula depois que outras já tinham se dividido normalmente, parte das células fica com a contagem normal de cromossomos e parte fica com o cromossomo 21 extra — um mosaico de linhagens (daí o nome). É o mesmo corpo com populações celulares geneticamente distintas, ao contrário da trissomia livre e da translocação, em que todas as células carregam a alteração desde o início.

Os três mecanismos, um só resultado

Fecha-se aqui o trio. Trissomia livre (cromossomo 21 extra solto, erro na meiose materna em geral), translocação (parte do 21 colada em outro cromossomo, com implicação para o cariótipo dos pais) e mosaico (erro pós-fecundação na mitose, várias linhagens). Três caminhos genéticos distintos que convergem para o mesmo destino: mais material do cromossomo 21 e, portanto, síndrome de Down. É por isso que o cariótipo importa tanto — ele não diz só "é Down", diz qual dos três caminhos, e isso muda o aconselhamento (sobretudo na translocação).

Diagrama de não-disjunção na mitose pós-zigótica, mostrando a origem do mosaicismo com uma linhagem trissômica e uma linhagem normal.
Achado: Um corpo, duas linhagens — não-disjunção na mitose pós-zigótica: origem do mosaicismo, com linhagem trissômica (2n+1) e linhagem normal. No mosaico o erro é mitótico, pós-fecundação; parte das células é normal. Alex Federspiel, via Wikimedia Commons · CC BY-SA 4.0
Três mecanismos genéticos da síndrome de Down Comparador navegável em três passos. Passo 1, trissomia livre: erro de não-disjunção na meiose, antes da fecundação; o par 21 não se separa e forma um gameta com dois cromossomos 21 que, fecundado por um gameta normal, gera um zigoto com três cromossomos 21 soltos e independentes em todas as células. Passo 2, translocação robertsoniana 14;21: rearranjo em que parte do cromossomo 21 fica colada no cromossomo 14, formando um derivativo; há material extra do 21 mesmo com a contagem quase normal, presente em todas as células. Passo 3, mosaicismo: erro de não-disjunção na mitose, depois da fecundação, gerando duas linhagens celulares no mesmo corpo, parte 46 normal e parte 47 com 21 extra. Os três convergem para mais material do cromossomo 21 e síndrome de Down; muda o como e o quando, não a raiz. Recorrência distinta por tipo: livre, risco basal pela idade materna; translocação, cariotipar os pais. Três caminhos, um destino O que muda é o como e o quando do erro — a raiz e o resultado convergem. Trissomia livre ERRO MEIÓTICO · pré-fecundação Meiose materna par 21 NÃO se separa 2× 21 0× 21 Gameta com dois 21 óvulo + esperm. (1× 21) Zigoto → todas as células três 21 SOLTOS e independentes Recorrência risco basal que sobe com a idade materna forma mais comum Anterior 1 / 3 Próximo Passo 1 de 3: trissomia livre, erro meiótico pré-fecundação.
Interativo — o comparador dos três mecanismos — navegue passo a passo (anterior/próximo) por livre → translocação → mosaico; cada passo mostra o momento do erro (meiose / rearranjo / mitose pós-fecundação) e o resultado (extra solto / colado no 14 / linhagens mistas), sempre terminando na convergência "mais material do 21 → Down".
Navegação por passos: use os botões anterior/próximo, ou as setas do teclado.

Quiz fixação

O que o mosaico tem de diferente e o que une os três mecanismos.

  1. O que caracteriza o mosaicismo como mecanismo da síndrome de Down?

  2. O que os três mecanismos da síndrome de Down (trissomia livre, translocação e mosaicismo) têm em comum?

Atlas fenotípico · diagnóstico clínico
hipotonia universalface: fenda oblíqua, epicanto, Brushfieldpseudomacroglossiaprega palmar únicasinal da sandália

O rosto, as mãos e os pés da Down: o diagnóstico que se faz no olhar

Hipotonia: o achado universal

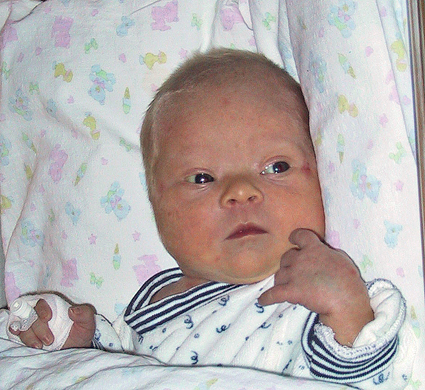
Na prova, ou a banca mostra a imagem da criança, ou dá a descrição dos achados — e nos dois casos é preciso reconhecer o conjunto fenotípico da Down. Várias características aparecem já no período neonatal, e há um achado que é UNIVERSAL: a hipotonia. Todo recém-nascido com síndrome de Down será hipotônico — uma redução do tônus muscular percebida já no primeiro exame físico, o bebê "molinho" ao manuseio. Se há um único achado para guardar como sempre presente, é a hipotonia.

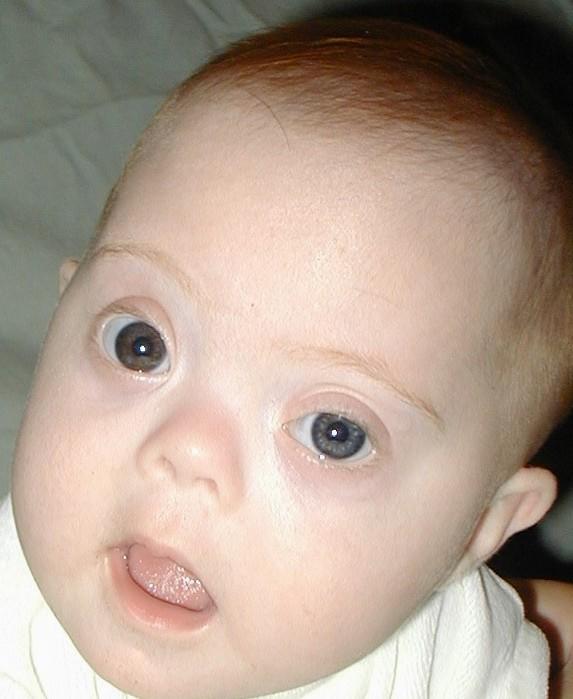
A face: fenda oblíqua, epicanto, braquicefalia, achatamento, hipertelorismo, Brushfield

O rosto da Down concentra vários sinais clássicos:

  • Fenda palpebral oblíqua, inclinada superiormente (as pálpebras "sobem" para fora).
  • Prega epicântica — prega cutânea na região interna dos olhos.
  • Braquicefalia — estreitamento/encurtamento do crânio.
  • Face achatada — o perfil facial descrito como mais plano.
  • Hipertelorismo — afastamento ocular aumentado, que pode acompanhar a prega epicântica.
  • Manchas de Brushfield — pequenas manchas presentes na íris.

São achados que, somados, compõem a face reconhecível "mesmo por um olho menos treinado".

A pseudomacroglossia (a pegadinha)

Atenção ao detalhe que a banca explora: a pseudomacroglossia. A criança PARECE ter macroglossia, mas NÃO tem macroglossia verdadeira — não há aumento do tecido da língua. A língua apenas fica mais protrusa (para fora), dando a impressão de macroglossia. O prefixo "pseudo" carrega toda a pegadinha: a aparência sugere língua aumentada, mas o tecido lingual é normal. Quem responde "macroglossia verdadeira" cai na armadilha.

Mãos e pés: prega palmar única, sinal da sandália, clinodactilia

As extremidades têm seus próprios sinais:

  • Prega palmar única — ao olhar a palma da mão, observa-se uma única prega (em vez do padrão habitual).
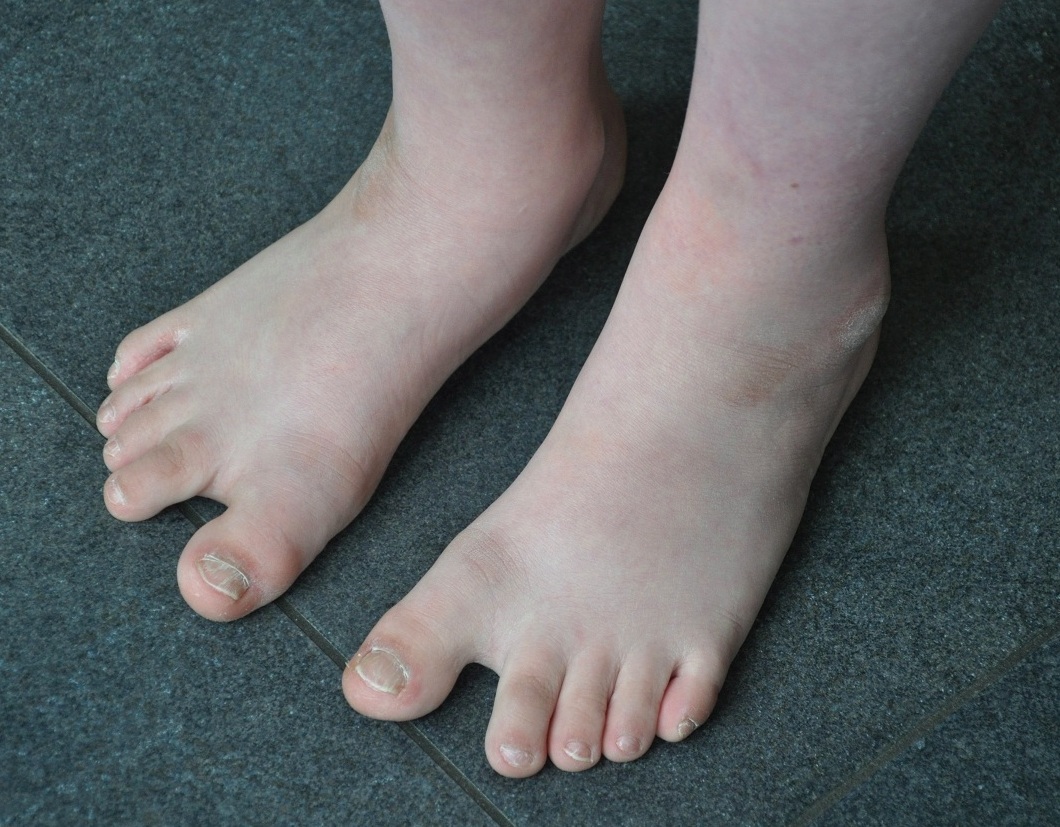
  • Sinal da sandália — afastamento aumentado entre o primeiro e o segundo pododáctilo, como se coubesse uma sandália de dedo entre eles.
  • Clinodactilia — encurvamento do quinto quirodáctilo (dedo mínimo). Atenção: é achado INESPECÍFICO, podendo estar presente em outras síndromes — não é exclusiva da Down.

O diagnóstico é clínico

A conclusão prática é poderosa: o conjunto fenotípico permite o diagnóstico CLÍNICO da síndrome de Down. Pode-se (e em geral se deve) confirmar laboratorialmente com o cariótipo — mas não é preciso o cariótipo para identificar essas características e suspeitar fortemente da síndrome. O olhar treinado, somando hipotonia + face + mãos/pés, fecha a hipótese clínica; o cariótipo confirma e diz o mecanismo.

Fácies de recém-nascido com síndrome de Down em detalhe, evidenciando fenda palpebral oblíqua, prega epicântica e raiz nasal baixa.
Achado: A face que se reconhece — fácies da síndrome de Down em detalhe (RN): fenda oblíqua, prega epicântica, raiz nasal baixa, braquicefalia. A newborn with Down syndrome, by Karein (Kari Reine), via Wikimedia Commons · CC BY-SA 3.0
Detalhe ocular mostrando manchas de Brushfield: pontos esbranquiçados em anel na periferia da íris.
Achado: Manchas de Brushfield — pontos esbranquiçados em anel na periferia da íris; sinal de apoio da Down, não patognomônico. Brushfield spots, by Erin Ryan, via Wikimedia Commons · Domínio público
Pés de criança com síndrome de Down mostrando o sinal da sandália: espaço alargado entre o hálux e o segundo dedo.
Achado: Mãos e pés — sinal da sandália: espaço alargado entre o hálux e o 2º dedo; marcador menor da Down (junto da prega palmar única). Feet of a 10-year-old boy with Down syndrome, by Loranchet, via Wikimedia Commons · CC BY 3.0
Fenótipo neonatal da síndrome de Down Figura esquemática de recém-nascido com o conjunto fenotípico da síndrome de Down, com pontos interativos sobre cada achado desenhado. Face em destaque com braquicefalia e perfil achatado, fenda palpebral oblíqua superior (pálpebras inclinadas para cima e para fora), prega epicântica no canto interno dos olhos, manchas de Brushfield em anel na periferia da íris e pseudomacroglossia (língua protrusa de tecido normal). As duas mãos mostram prega palmar única transversa e clinodactilia do quinto dedo (encurvamento medial, achado inespecifico). Os dois pés mostram o sinal da sandalia, com espaco aumentado entre o primeiro e o segundo pododactilos. A postura geral em abducao dos membros traduz a hipotonia, achado universal. A legenda classifica os achados em universal, caracteristico e pegadinha ou inespecifico. Fenótipo neonatal da síndrome de Down Toque cada achado desenhado. As setas do teclado navegam entre eles. Categoria do achado universal caracteristico pegadinha / inespecifico Selecione um achado para ver a explicacao
Interativo — o corpo da Down — clique em cada achado desenhado (pálpebra → fenda oblíqua; canto interno → epicanto; íris → Brushfield; língua → pseudomacroglossia, "tecido normal"; palma → prega única; pé → sinal da sandália; 5º dedo → clinodactilia "inespecífica") para revelar a descrição e se é específico / inespecífico / universal; a hipotonia entra como rótulo geral "universal".
Clique no próprio achado, ou Tab + Enter; cada hotspot diz se o sinal é universal/específico/inespecífico.

Quiz fixação

Reconhecimento do conjunto fenotípico e as duas pegadinhas (pseudomacroglossia, clinodactilia).

  1. Um recém-nascido com fenótipo de síndrome de Down tem a língua aparentemente aumentada. Qual a interpretação correta?

  2. Sobre os achados fenotípicos da síndrome de Down, qual afirmação está correta?

Comorbidade cardíaca · DSAV
~50% têm cardiopatiamuitas sem soproDSAV: a mais característicaacianótica · ICC precoceECO para todos
~50%

Cerca de metade das crianças com síndrome de Down tem cardiopatia congênita — e muitas sem sopro audível. É esse número que justifica o acompanhamento diferenciado e o ecocardiograma para todos.

O coração da Down: cardiopatia em metade das crianças

Por que o acompanhamento é diferenciado

A criança com Down tem maior propensão a uma série de comorbidades — e é por isso que o acompanhamento dela é diferenciado, com triagens que não se fazem em crianças sem a síndrome. Não é o mesmo calendário de puericultura com um carimbo de "Down": é um seguimento próprio, com exames adicionais voltados às comorbidades esperadas. A primeira e mais marcante dessas comorbidades está no coração.

~50% têm cardiopatia congênita

O número-âncora: cerca de 50% das crianças com síndrome de Down podem ter cardiopatias congênitas. Metade. E um detalhe que pesa na conduta: muitas dessas cardiopatias existem mesmo sem sopro audível à ausculta — ou seja, não dá para confiar só no exame físico para afastar. É exatamente esse percentual elevado que justifica, mais à frente, o ecocardiograma neonatal para todos (e não apenas para os que têm sopro).

O DSAV: a cardiopatia mais característica

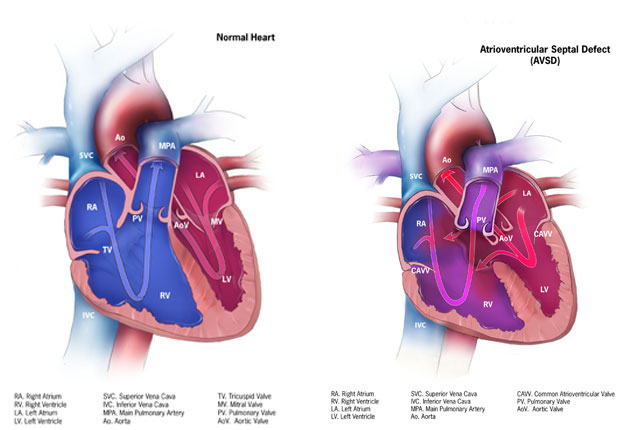
Entre as cardiopatias, a principal é o defeito do septo atrioventricular (DSAV) — uma cardiopatia ACIANÓTICA que se manifesta por insuficiência cardíaca congestiva (ICC) ainda nos primeiros meses de vida. O DSAV é a cardiopatia mais característica da Down: a associação é tão forte que ele é a resposta esperada quando se pergunta "qual a cardiopatia mais associada à síndrome de Down". Acianótica e com ICC precoce — é assim que costuma se apresentar.

Pode haver cianóticas (Fallot)

Cuidado para não fechar demais: além das acianóticas, pode haver outras cardiopatias, inclusive CIANÓTICAS, como a tetralogia de Fallot. Elas existem na Down, embora sejam minoria. Mas o conceito fundamental a guardar — o que resolve a maioria das questões — é: cardiopatia congênita em ~50% das crianças, com o DSAV como a mais característica. As cianóticas entram como complemento, não como o eixo.

Esquema anatômico de defeito do septo atrioventricular (DSAV), mostrando a valva atrioventricular comum e a comunicação septal.
Achado: O DSAV — defeito do septo atrioventricular: valva AV comum e comunicação septal; a cardiopatia mais associada à Down. Acianótica, com ICC nos primeiros meses. CDC, via Wikimedia Commons · CC0 / domínio público
Coracao em quatro camaras com defeito do septo atrioventricular Esquema coronal de coracao com as quatro camaras: atrio direito e ventriculo direito a esquerda da figura recebendo sangue venoso azul, atrio esquerdo e ventriculo esquerdo a direita bombeando sangue arterial vermelho, com o ventriculo esquerdo de parede mais espessa. No centro, no encontro atrioventricular (crux), falta tecido de septacao, criando comunicacao entre as quatro camaras e valva atrioventricular comum, com zona de mistura de fluxo: defeito do septo atrioventricular (DSAV), cardiopatia acianotica que cursa com insuficiencia cardiaca congestiva precoce. Marcador secundario indica que cardiopatias cianoticas como a tetralogia de Fallot existem mas sao minoria. Contador reforca que cerca de cinquenta por cento das criancas com sindrome de Down tem cardiopatia, muitas sem sopro. Cardiopatia da sindrome de Down Defeito do septo atrioventricular (DSAV) Tronco pulmonar Aorta miocardio espesso (VE > VD) AD atrio dir. VD ventr. dir. AE atrio esq. VE ventr. esq. crux AV: defeito central Venoso (camaras direitas) Arterial (camaras esquerdas) Mistura no defeito (shunt E→D, acianotica) cianoticas (Fallot) existem, mas sao minoria ~50% tem cardiopatia muitas sem sopro
Interativo — o coração da Down — clique na região do septo atrioventricular desenhada para revelar o DSAV (acianótica, ICC precoce, a mais característica); um marcador secundário acende a ressalva das cianóticas (Fallot) (existem, mas são minoria), e um contador visual reforça "~50% têm cardiopatia, muitas sem sopro".
Clique no septo desenhado, ou Tab + Enter; o marcador secundário mostra as cianóticas.

Quiz fixação

A cardiopatia mais característica e por que o ECO é para todos.

  1. Qual a cardiopatia mais característica da síndrome de Down e como ela se apresenta?

  2. Por que se indica ecocardiograma para toda criança com síndrome de Down, mesmo sem sopro?

Comorbidades multissistêmicas
hipotireoidismo congênito E adquiridocurva específicarisco hematológicoatresia de duodenoHirschsprung · celíaca

Erro comum

"A criança com Down plotada na curva padrão tem baixa estatura."

Ela cresce em ritmo próprio. Sem a curva específica da síndrome, o diagnóstico de baixa estatura sai falso — e ainda mascara o que de fato pode travar o crescimento: o hipotireoidismo.

Tireoide, crescimento e o intestino: as outras comorbidades da Down

Hipotireoidismo: congênito e adquirido

A criança com Down tem mais risco de endocrinopatia, em especial HIPOTIREOIDISMO — e atenção: tanto congênito quanto adquirido. Não é só o que se pega no teste do pezinho ao nascer; ela pode desenvolver hipotireoidismo ao longo da vida (adquirido/autoimune). Essa dupla natureza (congênito + adquirido) é exatamente o que justifica a triagem repetida de TSH no seguimento — uma triagem só ao nascer não bastaria.

A curva de crescimento específica

A criança com Down tem ritmo de crescimento DIFERENTE do das crianças sem a síndrome. Por isso, no acompanhamento de puericultura, é preciso usar gráficos/curvas ESPECÍFICOS para a síndrome de Down — senão sempre se vai achar (erroneamente) que ela tem baixa estatura. E há um agravante a vigiar: se essa criança tiver hipotireoidismo, ele pode comprometer ainda mais o crescimento, somando-se ao padrão próprio da síndrome. Daí a importância dupla — usar a curva certa e rastrear/tratar o hipotireoidismo, que pioraria a estatura.

Sangue: risco hematológico/linfoproliferativo

A criança com Down tem mais risco de desordens hematológicas e linfoproliferativas. É um risco aumentado de alterações da série branca/proliferativas que justifica vigilância — e que será rastreado no seguimento pelo hemograma periódico (detalhado no mapa de seguimento). Aqui basta fixar: o sangue é um dos sistemas sob vigilância na Down.

Intestino: atresia de duodeno e Hirschsprung

O trato gastrointestinal é frente importante de comorbidade, com dois padrões de prova:

  • Atresia de duodeno — atenção especial. Padrão de questão: recém-nascido com fenótipo de Down que começa a apresentar VÔMITOS no primeiro dia de vida → pensar em atresia de duodeno.
  • Doença de Hirschsprung (megacólon agangliônico) — causa de constipação crônica. Pode ser diagnosticada precocemente, em especial quando há ATRASO na eliminação de mecônio. Conceito importante: na Down, a constipação tem maior chance de NÃO ser apenas funcional, e sim de causa ORGÂNICA (Hirschsprung, hipotireoidismo) — o limiar para investigar é menor.

Doença celíaca

Por fim, a criança com Down tem mais risco de doença celíaca que o restante da população — outra razão para vigilância no seguimento. Soma-se às demais comorbidades GI como motivo de atenção dirigida.

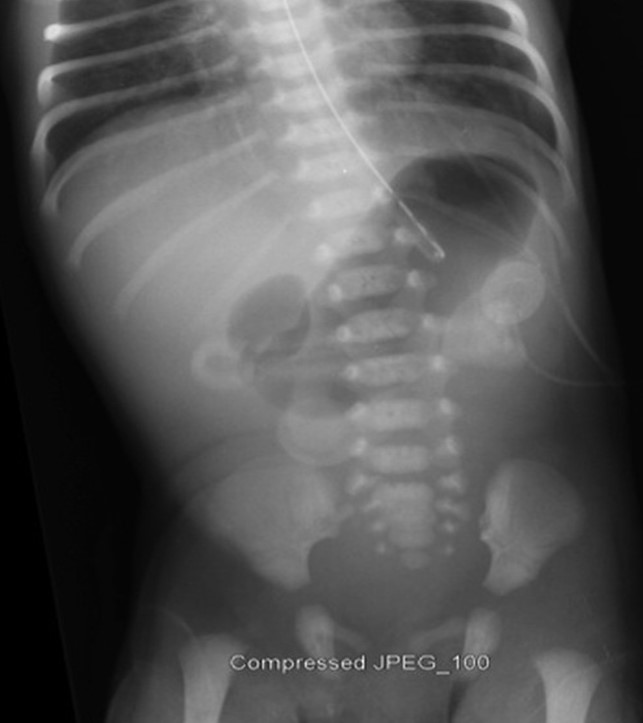
Radiografia de abdome em recém-nascido mostrando o sinal da dupla bolha: estômago e duodeno proximal dilatados, sem gás distal.
Achado: Dupla bolha — estômago e duodeno proximal dilatados, gás distal ausente: atresia de duodeno. O RN com Down que vomita no 1º dia de vida. JasonRobertYoungMD, via Wikimedia Commons · CC BY-SA 4.0
Mapa de comorbidades sistemicas da sindrome de Down Tabela dinamica com quatro frentes de comorbidade da sindrome de Down, cada uma em um cartao clicavel que revela a comorbidade e a sua armadilha de prova. Tireoide: hipotireoidismo congenito E adquirido, o que justifica a triagem de TSH repetida ao longo do seguimento, e nao apenas ao nascer; o congenito ocorre em cerca de um por cento e o adquirido ou autoimune em quatorze por cento ou mais. Crescimento: a crianca com Down cresce em ritmo proprio e exige curva de crescimento especifica da sindrome, pois plotada na curva padrao parece ter baixa estatura falsamente; se houver hipotireoidismo nao tratado, a estatura piora ainda mais. Sangue: risco aumentado de desordens hematologicas e mieloproliferativas ou linfoproliferativas, sistema sob vigilancia por hemograma periodico. Intestino: tres padroes de prova, atresia de duodeno quando o recem-nascido com Down vomita ja no primeiro dia de vida, doenca de Hirschsprung quando ha atraso na eliminacao de mecanio com constipacao de causa organica e nao funcional, e maior risco de doenca celiaca, cerca de cinco virgula seis por cento contra cerca de um por cento na populacao geral. Cada cartao abre individualmente ao toque, clique ou teclado, com um cartao aberto por vez. As outras comorbidades da Down Quatro frentes alem do coracao — toque em cada sistema para ver a comorbidade e a sua armadilha comorbidade armadilha de prova conduta correta Tireoide endocrinopatia toque para abrir ↓ Tireoide Hipotireoidismo: congenito E adquirido Nao basta o pezinho ao nascer — pode surgir ao longo da vida (adquirido / autoimune). Armadilha: essa dupla natureza e o que justifica o TSH repetido (nao so 1x ao nascer). + Valor: congenito ~1% • adquirido/autoimune ≥14%. Vai piorar a estatura se nao tratado. Usar curva de crescimento ESPECIFICA da Down A crianca cresce em ritmo proprio; a curva certa corrige a leitura da estatura. Armadilha: na curva PADRAO ela parece ter baixa estatura — falso diagnostico. + Valor: curvas Cronk / Zemel-AAP 2015. Hipotireoidismo nao tratado piora ainda mais a estatura. Desordens hematologicas / mielo e linfoproliferativas Risco aumentado de alteracoes da serie branca / proliferativas — sistema sob vigilancia. Conduta: rastreio por hemograma periodico no seguimento. + O calendario exato do hemograma (6m / 12m / anual) entra no mapa de seguimento. Atresia de duodeno vomitos ja no 1º dia de vida → pensar atresia Doenca de Hirschsprung atraso de mecanio / constipacao ORGANICA Armadilha: constipacao na Down → pensar ORGANICA (Hirschsprung / hipotireoidismo), nao funcional. Doenca celiaca: risco aumentado — ~5,6% na Down contra ~1% na populacao geral. Um cartao aberto por vez. Tab navega, Enter ou espaco abre.
Interativo — o mapa de comorbidades — clique em cada frente (tireoide / crescimento / sangue / intestino) para revelar a comorbidade e a armadilha: hipotireoidismo congênito E adquirido; curva específica × falso diagnóstico de baixa estatura; risco hematológico; atresia de duodeno × Hirschsprung × celíaca.
Cartões dinâmicos: clique em cada frente, ou Tab + Enter.

Quiz fixação

A curva específica e o padrão de prova dos vômitos no 1º dia.

  1. Por que a criança com síndrome de Down deve ser acompanhada com curva de crescimento específica?

  2. Um recém-nascido com fenótipo de síndrome de Down apresenta vômitos no primeiro dia de vida. Qual a principal hipótese?

Seguimento · os quatro inquestionáveis
cariótipo sempreECO neonatal · não repete se normalTSH pezinho/6m/12m/anualhemograma 6m/12m/anual

O seguimento da síndrome de Down, exame por exame:

  • por que a Down tem exames adicionais
  • a regra do ecocardiograma (e por que difere do TSH)
  • o calendário exato do TSH e do hemograma
  • os quatro exames inquestionáveis do seguimento

O mapa de seguimento da Down: cada exame e sua periodicidade

Por que exames adicionais

Pela maior propensão às comorbidades (cardíaca, endócrina, hematológica, GI), a avaliação complementar da criança com Down inclui exames adicionais específicos — que não se fazem na criança sem a síndrome. O seguimento da Down é, antes de tudo, um calendário de rastreios dirigido às comorbidades esperadas. Quatro exames formam o núcleo: cariótipo, ecocardiograma, TSH e hemograma.

Cariótipo: sempre

O exame que SEMPRE se faz é o cariótipo. Ele confirma geneticamente a síndrome e, principalmente, identifica a alteração genética — diz qual dos três mecanismos (livre, translocação ou mosaico). E há a implicação já vista: se for translocação, essa informação é decisiva para o aconselhamento genético do casal (cariotipar os pais, estimar a recorrência). O cariótipo não é só selo diagnóstico — é o que orienta a conversa com a família sobre futuros filhos.

Ecocardiograma: neonatal, não repete se normal

A criança com Down sempre deve realizar ECOCARDIOGRAMA no período neonatal — pelo risco de ~50% de cardiopatia congênita (muitas sem sopro). E aqui está a pegadinha de prova: se o ECO neonatal NÃO mostrar cardiopatia, ele NÃO precisa ficar sendo repetido. Isso o diferencia do TSH: o ECO normal resolve (faz-se uma vez, e se normal, não repete por esse motivo); o TSH é seriado ao longo da vida. ECO normal = uma vez; TSH = sempre repetindo.

TSH: pezinho / 6m / 12m / anual

Pelo risco de hipotireoidismo congênito e adquirido, a triagem da função tireoidiana (TSH) é feita no teste do pezinho e repetida com 6 meses, com 12 meses e uma vez por ano. Esse é o calendário de ouro do tema: pezinho → 6 meses → 12 meses → anual, vitalício. A razão do rastreio repetido: o hipotireoidismo é congênito E adquirido (pode surgir depois), e se a criança o tiver, ele prejudica o crescimento — diagnosticar cedo protege a estatura.

Hemograma: 6m / 12m / anual

Para tentar identificar desordens mieloproliferativas/hematológicas, faz-se HEMOGRAMA com 6 meses, com 12 meses e depois anualmente. Mesma lógica de vigilância periódica do TSH, voltada agora ao risco hematológico da síndrome.

Os quatro inquestionáveis

Fecha o mapa: cariótipo, ecocardiograma, TSH e hemograma são exames praticamente inquestionáveis no seguimento da síndrome de Down. Se a questão perguntar "quais exames compõem o seguimento da criança com Down", esses quatro são a resposta segura — cada um com sua regra (cariótipo sempre; ECO neonatal uma vez se normal; TSH pezinho/6m/12m/anual; hemograma 6m/12m/anual). A figura ao lado reúne os quatro num só mapa, pareando cada sistema de risco ao exame e à periodicidade.

O mapa de seguimento da síndrome de Down: sistema de risco, exame e periodicidade Mapa-síntese em dois painéis sobre o seguimento da criança com síndrome de Down, pareando cada sistema de risco ao exame que o rastreia e à sua periodicidade. No painel macro, cinco frentes irradiam de um centro: genética leva ao cariótipo, que se faz sempre, confirma a síndrome e identifica o mecanismo entre trissomia livre, translocação e mosaicismo, e quando é translocação exige cariotipar os pais para o aconselhamento de recorrência; coração leva ao ecocardiograma neonatal feito em todos pelo risco de cerca de cinquenta por cento de cardiopatia congênita, muitas sem sopro, e que se for normal não se repete; tireoide leva ao TSH feito no teste do pezinho e repetido com seis meses, doze meses e depois uma vez por ano, vitalício, porque o hipotireoidismo é congênito e adquirido e prejudica o crescimento; sangue leva ao hemograma feito com seis meses, doze meses e depois anual para rastrear desordens mieloproliferativas; e à parte, em âmbar e marcada como avaliação discutida, a coluna cervical leva à radiografia por volta dos três anos pelo risco de instabilidade atlanto-axial. No painel de detalhe, uma linha do tempo horizontal de nascimento e pezinho a seis meses, doze meses e anual mostra cada exame acendendo nos pontos em que se repete, deixando visível a pegadinha de prova: o ecocardiograma normal acende uma única vez no nascimento e apaga, enquanto o TSH e o hemograma se repetem ao longo de toda a linha. Um bloco próprio destaca os quatro exames inquestionáveis: cariótipo, ecocardiograma, TSH e hemograma. Verde marca o exame de rotina seguro, âmbar a avaliação discutida da coluna e vermelho a comorbidade que cada exame rastreia. Seguimento da síndrome de Down Sistema de risco → exame → periodicidade Quatro exames inquestionáveis — cada um com a sua regra. E a coluna cervical, à parte. exame de rotina seguro avaliação discutida (coluna) comorbidade que o exame rastreia Painel macro · as cinco frentes O mapa inteiro do seguimento Down seguimento diferenciado Genética Cariótipo SEMPRE confirma + mecanismo Coração Ecocardiograma NEONATAL ~50% cardiopatia Tireoide TSH SERIADO pezinho 6m / 12m / anual Sangue Hemograma SERIADO 6m / 12m anual Coluna cervical RX ~3 anos DISCUTIDA instab. atlanto-axial Painel de detalhe · a linha do tempo Quando cada exame acende Realçar a pegadinha — ECO (uma vez) × TSH (seriado) nasc. pezinho 6 m 12 m anual vitalício Ecocardiograma neonatal — se normal, NÃO repete 1× TSH pezinho → 6m → 12m → anual (seriado) → Hemograma 6m → 12m → anual (seriado) → Cariótipo sempre — uma vez confirma e identifica o mecanismo ✓ (+ cariótipo dos pais se translocação) PEGADINHA DE PROVA O ECO normal acende uma única vez e apaga. TSH e hemograma se repetem ao longo de toda a linha. OS QUATRO EXAMES INQUESTIONÁVEIS 1 Cariótipo sempre 2 Ecocardiograma neonatal — 1× se normal 3 TSH pezinho / 6m / 12m / anual 4 Hemograma 6m / 12m / anual
Síntese — o mapa de seguimento da Down — cada sistema de risco pareado ao exame e à periodicidade: genética → cariótipo (sempre); coração → ECO (neonatal; normal não repete); tireoide → TSH (pezinho/6m/12m/anual); sangue → hemograma (6m/12m/anual); e a coluna cervical → RX ~3 anos ("discutida"). A linha do tempo acende quando cada exame se repete, e a pegadinha ECO (uma vez se normal) × TSH (seriado) fica em destaque.
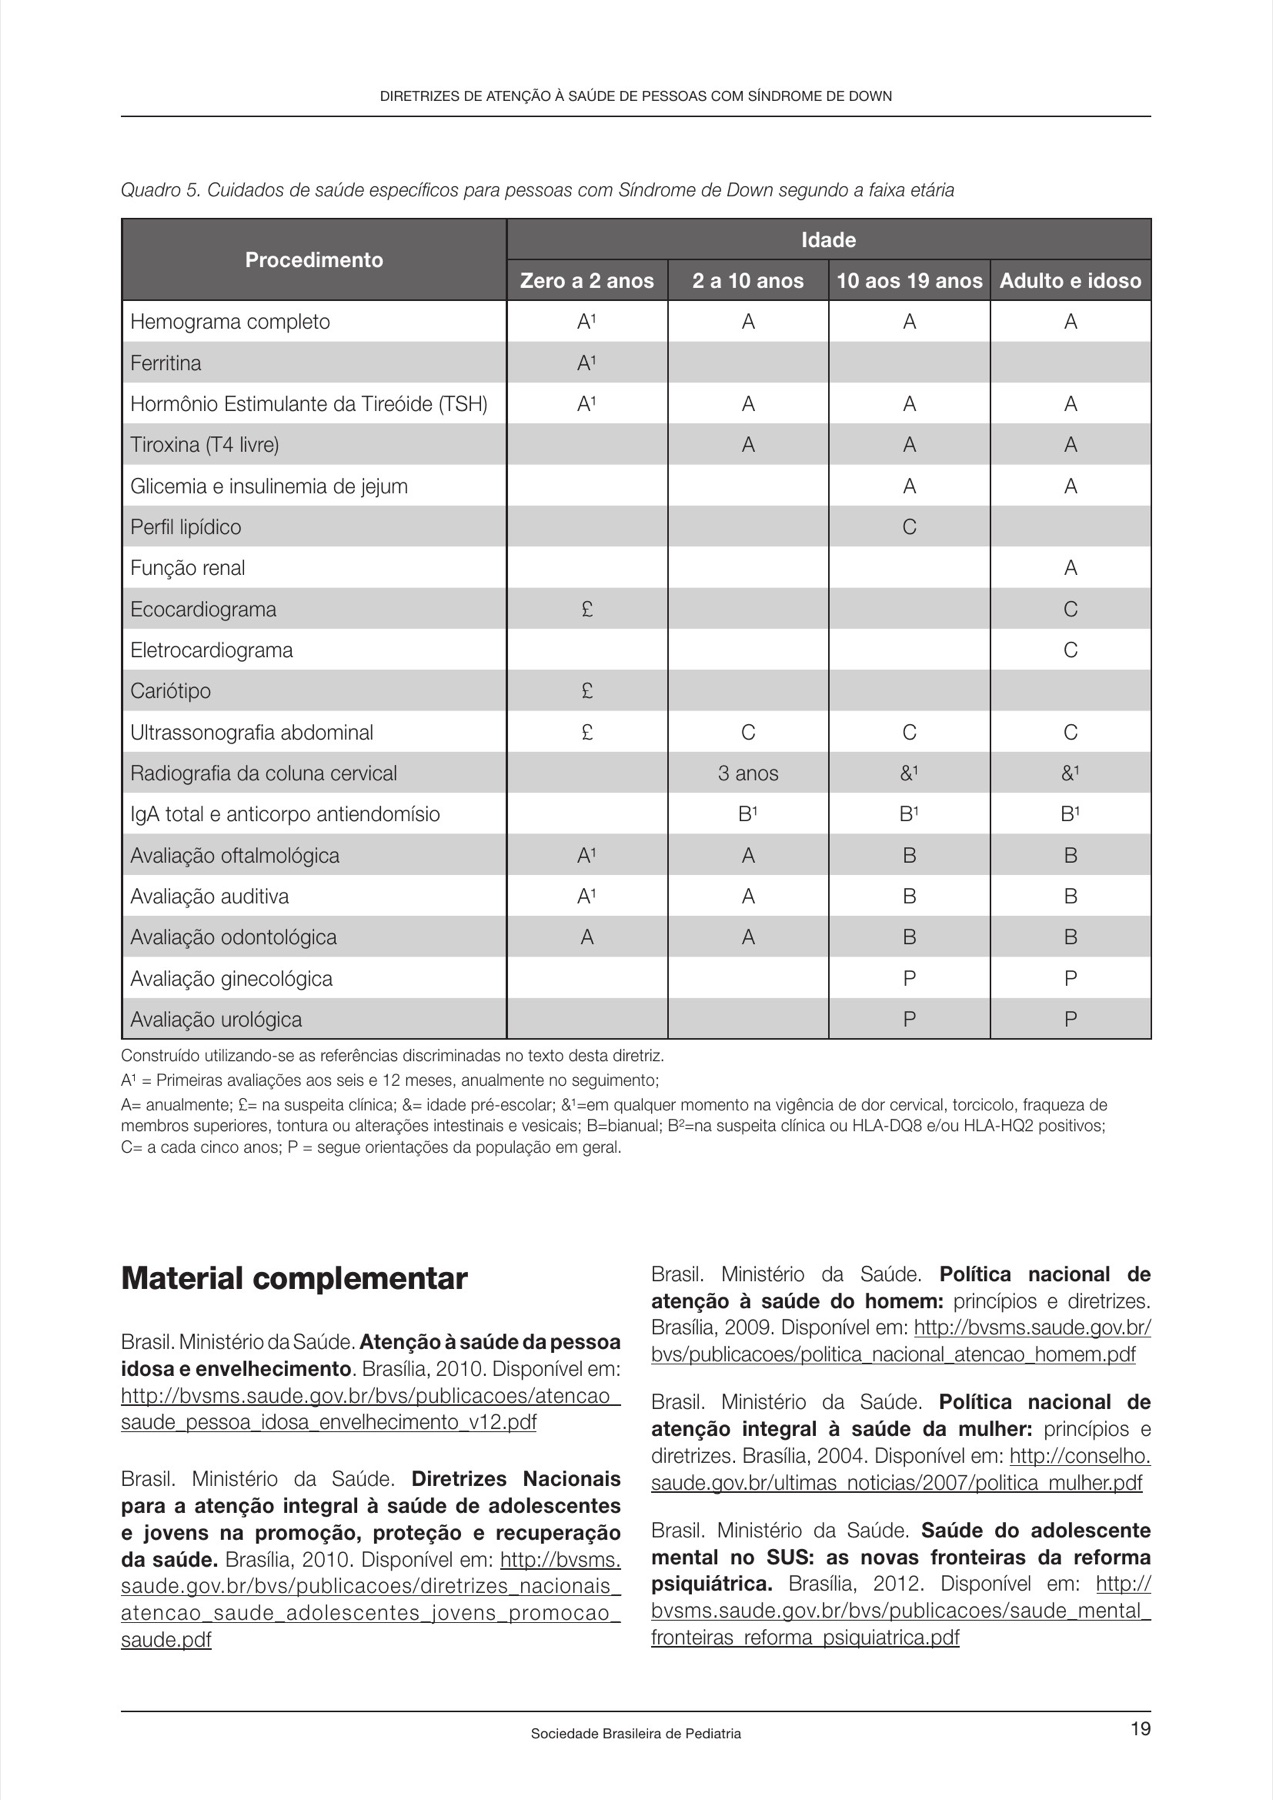
Quadro oficial da Sociedade Brasileira de Pediatria com os cuidados e exames de seguimento da síndrome de Down por faixa etária.
Achado: O calendário oficial — quadro da SBP: cuidados e exames de seguimento da Down por faixa etária, com periodicidades. Cariótipo, ECO, TSH e hemograma no seguimento. Diretrizes de Atenção à Saúde de Pessoas com Síndrome de Down, Sociedade Brasileira de Pediatria · Documento oficial

Quiz fixação

O calendário de ouro e a pegadinha ECO × TSH.

  1. Qual a diferença entre a conduta do ecocardiograma e a do TSH no seguimento da síndrome de Down?

  2. Qual é o calendário correto da triagem de TSH na criança com síndrome de Down, e por que ele é repetido?

Coluna cervical · conduta esportiva
RX cervical ~3 anos (discutido)instabilidade atlanto-axialluxação → compressão medularcautela: ginástica/cambalhotas
Down · pré-escolar de ~3 anos · a pergunta prática da família

Uma criança de ~3 anos com síndrome de Down, em boa fase de desenvolvimento, e a família pergunta se pode matriculá-la na ginástica olímpica. A resposta passa por uma estrutura específica: a coluna cervical.

Paciente
criança com Down, ~3 anos, em boa fase de desenvolvimento
Pergunta da família
pode entrar na ginástica olímpica?
Estrutura em risco
coluna cervical (junção atlanto-axial, C1-C2)
O que decide
risco de instabilidade → luxação → compressão medular

A coluna que pode luxar: instabilidade atlanto-axial e o cuidado com esportes

RX cervical aos ~3 anos (a avaliação discutida)

Além dos quatro exames inquestionáveis, há uma última avaliação, um pouco mais duvidosa/discutida: a radiografia da coluna cervical, em geral por volta dos 3 anos de idade. "Discutida" porque sua indicação não é consensual — alguns orientam fazer, outros reservam para situações específicas. Quando feita, o radiologista mede vários ângulos/distâncias para dizer se existe ou não maior risco de luxação. É a avaliação que se faz com ressalva, diferente da segurança dos quatro exames do mapa.

Instabilidade → luxação → compressão medular

Por que essa preocupação com a coluna? A criança com Down tem maior risco de INSTABILIDADE CERVICAL (instabilidade atlanto-axial), que pode provocar luxação de articulações cervicais — e uma luxação pode evoluir com compressão medular. É uma cadeia de risco séria: a frouxidão/instabilidade da articulação na região alta da coluna abre caminho para a luxação, e a luxação pode comprimir a medula. É esse desfecho potencial (compressão medular) que justifica toda a cautela.

Os esportes a evitar

Da instabilidade nasce a conduta: é preciso muito cuidado ao orientar atividade física, com atenção especial a esportes que envolvam movimentação cervical importante. Os de risco a evitar/cautelar: ginástica olímpica e esportes que envolvam muitas cambalhotas — movimentos que expõem a criança a maior risco de luxação cervical. Não é proibir toda atividade física (que é benéfica), mas selecionar: evitar o que força a coluna cervical. Respondendo ao caso de abertura: a ginástica olímpica é justamente uma das atividades a cautelar.

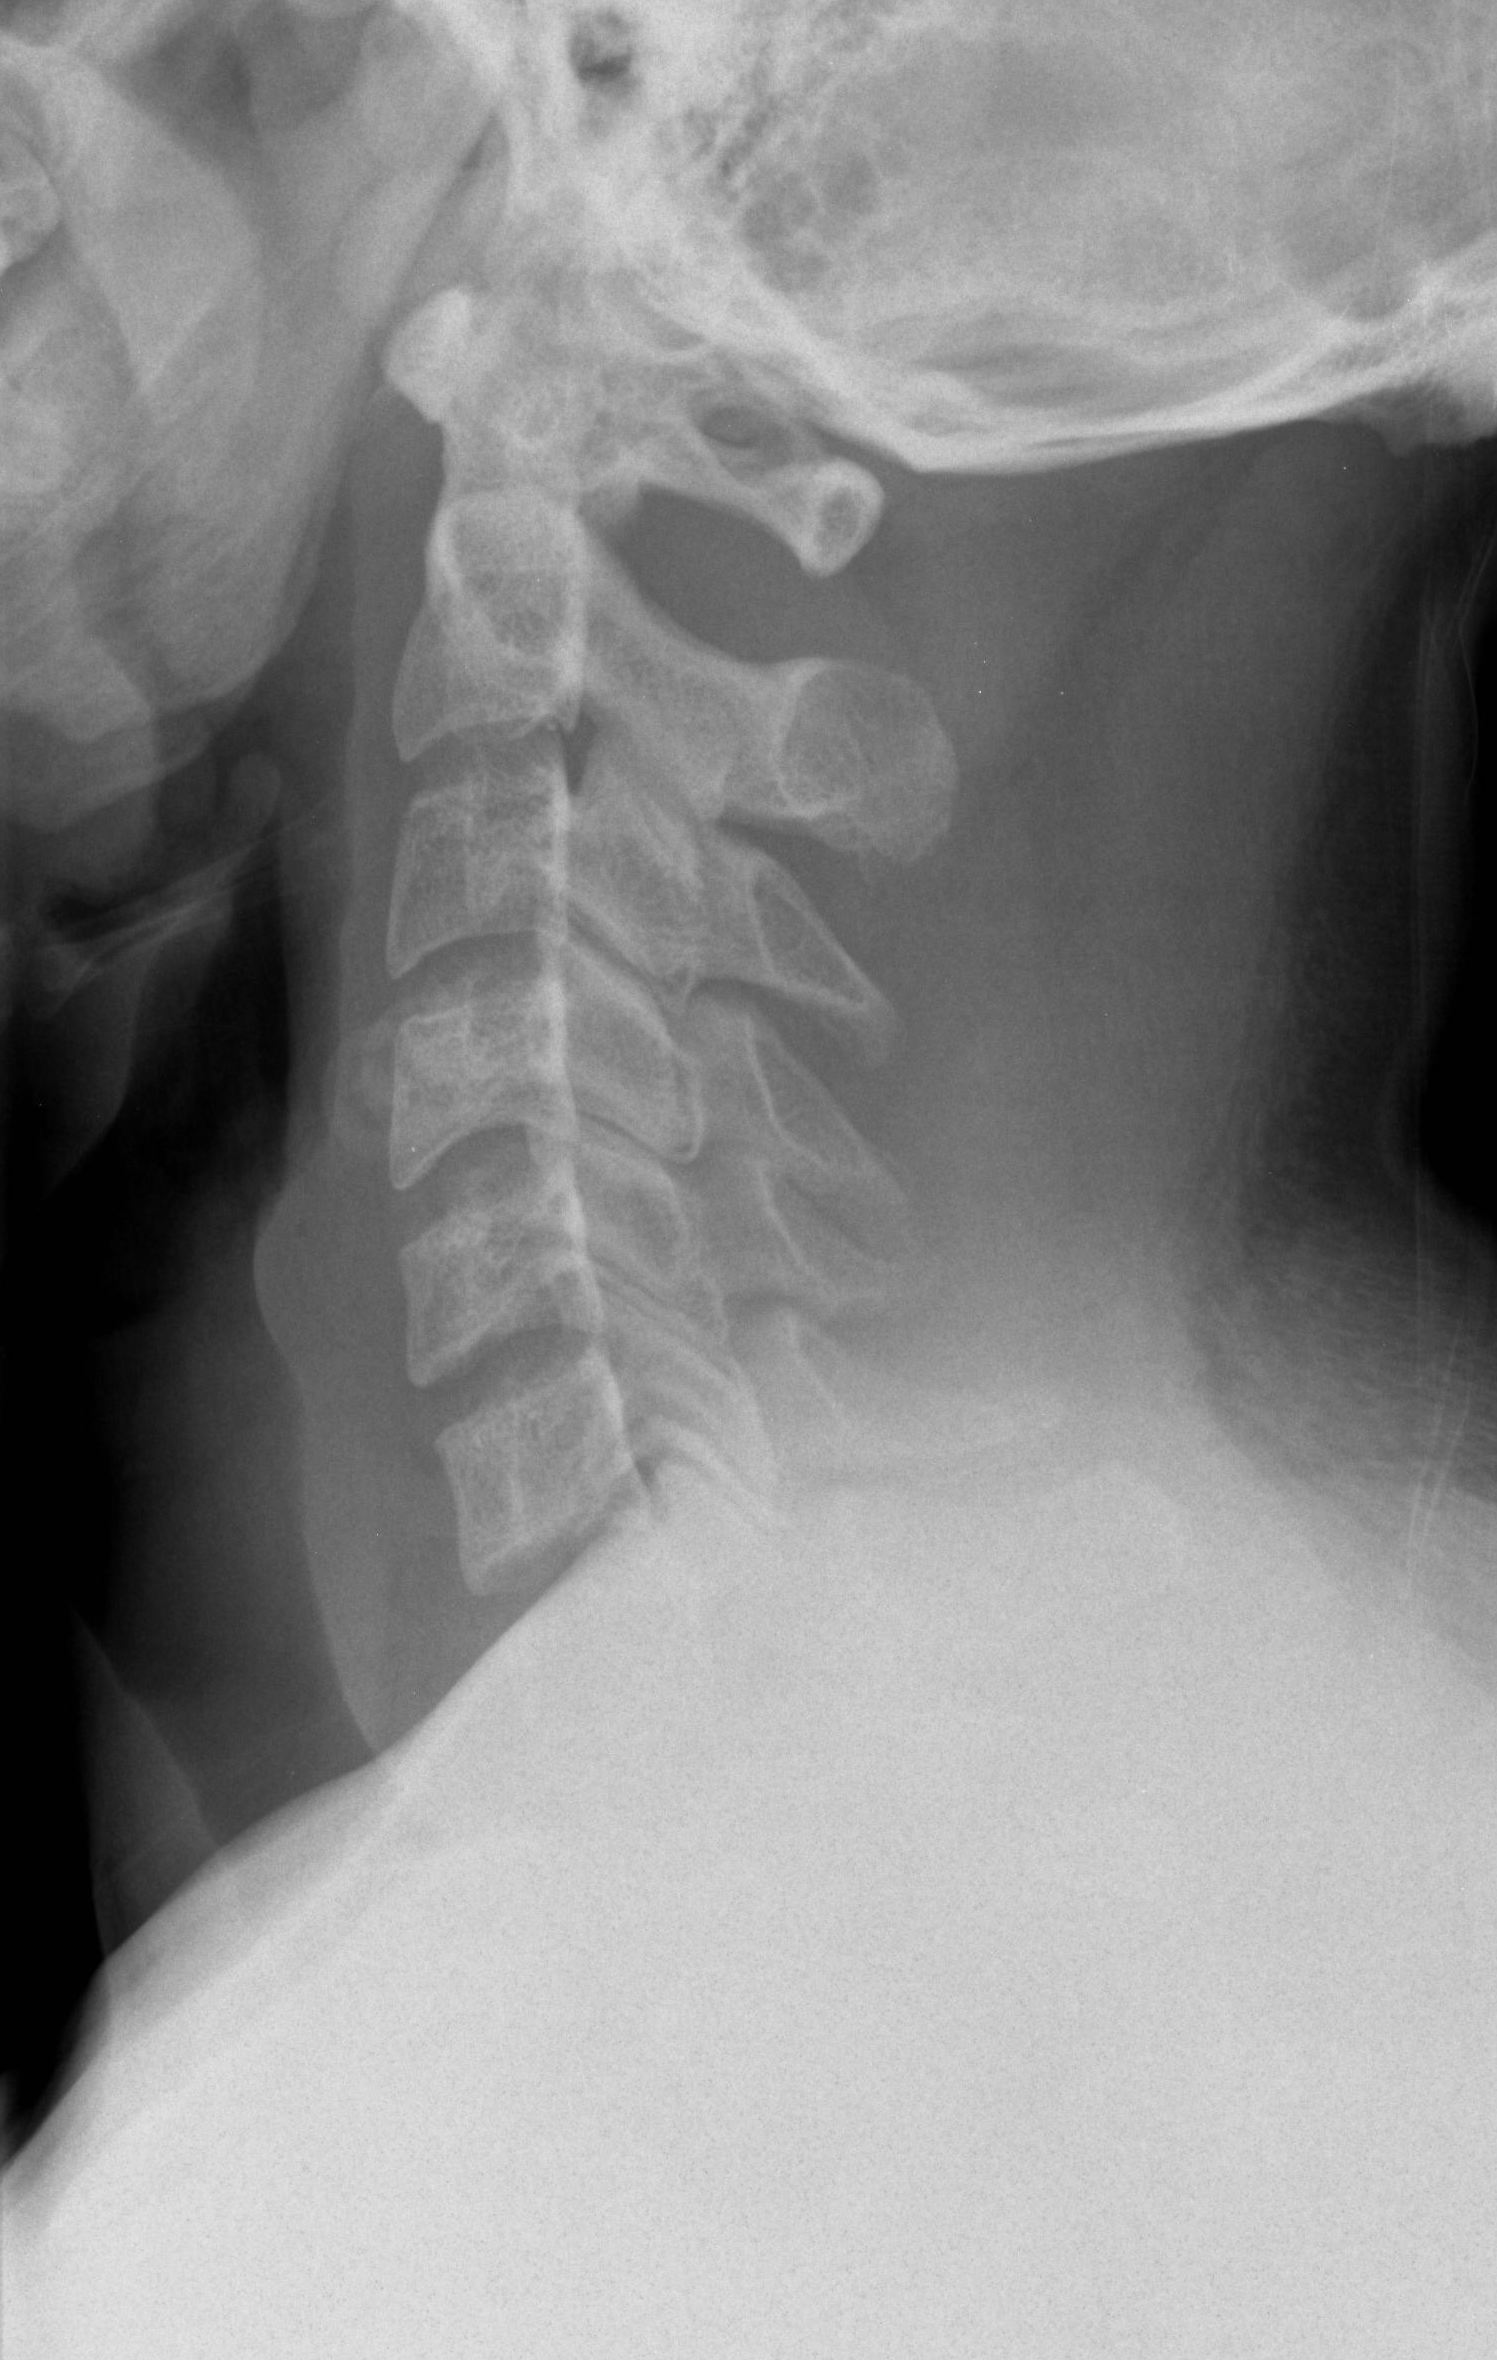
Radiografia de coluna cervical em perfil, evidenciando o arco anterior do atlas (C1), o odontoide do áxis (C2) e o intervalo atlanto-dental.
Achado: A articulação que pode luxar — RX cervical em perfil: arco anterior do atlas (C1), odontoide do áxis (C2) e o intervalo atlanto-dental; é essa distância que o rastreio de instabilidade mede (~3 anos). Cervical spine lateral radiograph, UC San Diego Health Radiology, via Wikimedia Commons · Domínio público
Articulacao atlanto-axial e selecao de esportes na sindrome de Down Coluna cervical alta em perfil. A base do cranio ao alto, depois o atlas (C1), um anel sem corpo vertebral com seu arco anterior; dentro desse anel sobe o processo odontoide, o dente do axis (C2). Atras do odontoide passa a medula cervical, no canal medular. O intervalo atlanto-axial e a distancia entre o arco anterior do atlas e o odontoide; ele e o alvo do hotspot. Ao acionar, o atlas escorrega sobre o axis, o intervalo aumenta para um valor alterado de 4,5 milimetros ou mais e a medula posterior e comprimida, mostrando a cadeia instabilidade, luxacao e compressao medular, com a nota de que a radiografia cervical e avaliacao discutida feita por volta dos 3 anos. Ao lado, um seletor de esportes: ginastica olimpica e cambalhotas acendem cautela por movimentacao cervical importante, enquanto natacao e caminhada sao liberadas, reforcando selecionar a atividade em vez de proibir tudo. Articulacao atlanto-axial (C1-C2) Toque na juncao do dente do axis para ver a cadeia de risco. Escolha um esporte ao lado. base do cranio / clivus Axis (C2) C3 C4 Processo odontoide (dente do axis) arco posterior Atlas (C1) arco anterior intervalo atlanto-axial Atlas (C1) Axis (C2) / odontoide Medula cervical Articulacao atlanto-axial Toque no dente do axis para acionar a cadeia. 1. Instabilidade frouxidao ligamentar atlanto-axial 2. Luxacao atlas escorrega; intervalo aumenta 3. Compressao medular a medula posterior e esmagada Intervalo ≥ 4,5 mm = alterado (MS). RX cervical e avaliacao discutida, por volta dos ~3 anos. Seletor de esportes Selecionar a atividade, nao proibir tudo. Ginastica olimpica movimentacao cervical Cambalhotas flexao cervical brusca Natacao atividade liberada Caminhada atividade liberada Escolha um esporte para ver o veredito.
Interativo — a coluna cervical alta — clique na própria junção atlanto-axial desenhada (C1-C2) para revelar a cadeia instabilidade → luxação → compressão medular; depois use o seletor de esportes (ginástica/cambalhota × natação/caminhada), que acende "cautelar" (movimentação cervical) ou "ok".
Clique na junção C1-C2, ou Tab + Enter; depois escolha um esporte no seletor.

Quiz fixação

A cautela esportiva e o status do RX cervical.

  1. Por que há cautela com determinados esportes na criança com síndrome de Down?

  2. Sobre a radiografia da coluna cervical no seguimento da Down, qual afirmação está correta?

Turner · eixo gonadotrófico
2ª da provamonossomia 45,Xbaixa estatura + disgenesia gonadalhipogonadismo hipergonadotrófico

Como uma menina pode ter MUITA gonadotrofina circulando e, mesmo assim, ter hipogonadismo?

Síndrome de Turner: a menina 45,X e a gônada que não responde

A 2ª da prova: o DD da menina baixa e do atraso puberal

Encerrada a Down, a segunda síndrome em importância é a síndrome de Turner — aparece na prova com frequência bem próxima à da Down. E ela entra no diagnóstico diferencial de dois cenários clássicos: a menina com baixa estatura e a menina com atraso puberal. São essas as queixas que inicialmente trazem a paciente — e é por elas que o Turner deve ser lembrado. Diante de uma menina baixa ou com puberdade que não chega, o Turner precisa estar na lista.

Monossomia do X: o cariótipo 45,X

O mecanismo do Turner é a MONOSSOMIA do cromossomo X. Em vez de 46,XX (o cariótipo de referência feminino), a menina com Turner tem 45,X — ao chegar nos cromossomos sexuais do cariótipo, há apenas UM X (percorre-se do 1 ao 22 e, no par sexual, encontra-se só um X, faltando o segundo). É a ausência do segundo cromossomo sexual que gera todo o espectro da síndrome — o oposto conceitual da Down (que é ganho de material; o Turner é perda).

As duas manifestações cardinais

Há duas manifestações CARDINAIS que sempre estarão presentes:

  • Baixa estatura (grave) — pode ser acentuada.
  • Disgenesia gonadal — não há formação de tecido ovariano com função hormonal preservada.

Essas duas são a marca do Turner. A baixa estatura é, em geral, a primeira percebida; a disgenesia gonadal se manifesta como atraso puberal e falência da função ovariana.

Hipogonadismo hipergonadotrófico: a gônada que não responde

Da disgenesia gonadal nasce o conceito que a pergunta de abertura cobra. A consequência hormonal é o hipogonadismo hipergonadotrófico. Decompondo o nome: hipogonadismo = a gônada não funciona (não produz hormônio); hipergonadotrófico = há MUITA gonadotrofina circulante. Como os dois convivem? Porque o problema não é a produção de gonadotrofina (hipotálamo e hipófise produzem bastante, tentando estimular) — o problema é a RESPOSTA da gônada ao estímulo. A gônada disgenética não responde, por mais que seja estimulada. O corpo, percebendo a falta de hormônio gonadal, aumenta a gonadotrofina para compensar — daí "hiper". Muita gonadotrofina, gônada surda: hipogonadismo hipergonadotrófico.

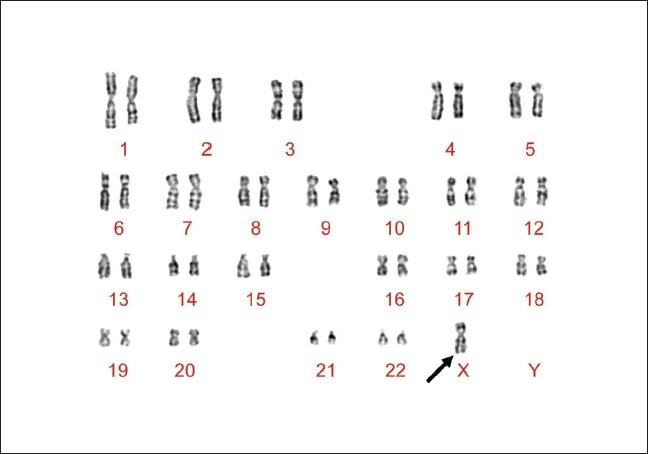
Cariótipo 45,X mostrando o par sexual com um único cromossomo X, indicado por seta.
Achado: Falta um X — cariótipo 45,X: par sexual com um único X (seta); a monossomia do X que define o Turner. Suttur MS et al., Indian J Hum Genet 2009;15(2):75-77, via Wikimedia Commons · CC BY 2.0
Cariotipo 45,X e eixo hipergonadotrofico da sindrome de Turner Cariotipo 45,X da sindrome de Turner com 22 pares de autossomos e um unico X no par sexual, marcada a posicao vazia do segundo cromossomo sexual ausente (monossomia, perda). Ao lado, esquema do hipogonadismo hipergonadotrofico: a gonada disgenetica nao responde ao estimulo, falta hormonio gonadal, o eixo central detecta a falta e aumenta a gonadotrofina compensatoria, resultando em gonadotrofina alta. Uma ponte conceitual liga a disgenesia gonadal do 45,X ao eixo. Sindrome de Turner monossomia do X → disgenesia gonadal → eixo hipergonadotrofico A · Cariotipo 45,X 22 pares de autossomos par sexual X ausente B · Eixo gonadotrofico eixo central hipotalamo-hipofise estimulo ↑ gonadotrofina ALTA gonada disgenetica nao responde ausencia / disgenesia (defeito) eixo compensatorio (gonadotrofina alta)
Interativo — o cariótipo 45,X — clique no local do segundo X ausente (o par sexual desenhado) para revelar "monossomia: só um X, 45,X"; o esquema acoplado do eixo gonadotrófico mostra "muita gonadotrofina → gônada não responde → hipogonadismo hipergonadotrófico".
Clique no par sexual, ou Tab + Enter; o eixo hormonal anima a compensação.

Quiz fixação

O cariótipo, as cardinais e o eixo hipergonadotrófico.

  1. Qual o cariótipo da síndrome de Turner e suas duas manifestações cardinais?

  2. No hipogonadismo hipergonadotrófico do Turner, por que há muita gonadotrofina apesar do hipogonadismo?

Turner · fenótipo, GH e coração
linfedema neonatal → cariótipopterígio coli · tórax em escudoGH: não é deficiência, mas respondebicúspide × coarctação
Turner · recém-nascida · o gatilho diagnóstico no alojamento conjunto

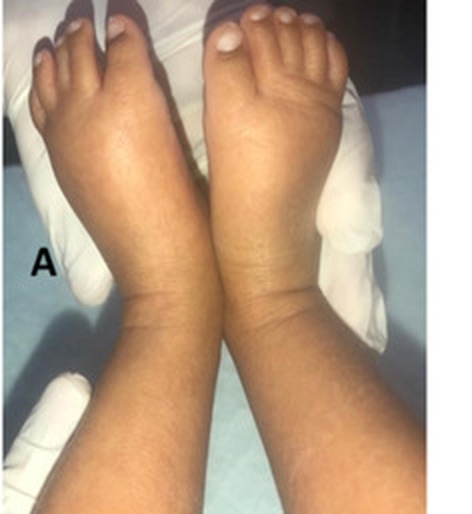
Uma recém-nascida no alojamento conjunto com linfedema de dorso de mãos e pés. Esse único achado, ali, já é suficiente para solicitar o cariótipo — e pensar em Turner.

Paciente
recém-nascida no alojamento conjunto
Achado
linfedema de dorso de mãos e pés
Conduta imediata
solicitar o cariótipo já
Hipótese
síndrome de Turner (antes das cardinais, que vêm mais tarde)

O corpo do Turner, o GH e o coração: do linfedema neonatal ao coarc-Turner

O linfedema neonatal que já pede o cariótipo

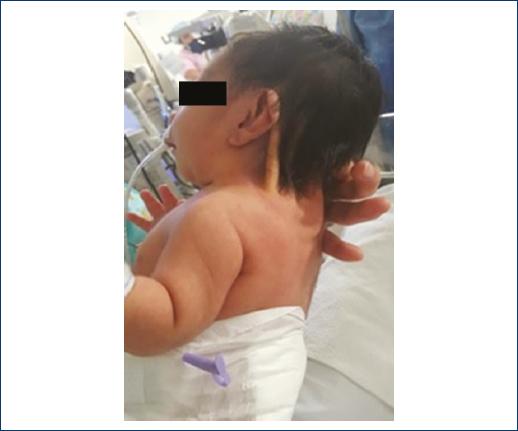
As primeiras características do Turner já podem aparecer no exame do período neonatal (nem sempre, mas podem). A mais marcante: o linfedema das mãos e dos pés na recém-nascida. Ao ver uma menina com linfedema de dorso de mãos e pés no alojamento conjunto, já se solicita o cariótipo naquele momento — é um gatilho diagnóstico precoce poderoso. Outro achado neonatal: o pterígio coli — excesso de pele, pele redundante na região da nuca. E aqui está o valor de prova dessas características neonatais: aparecem com frequência nas questões justamente porque são descritas já no exame do recém-nascido, muito antes do surgimento das duas cardinais (baixa estatura + disgenesia gonadal), que só se evidenciam mais tarde.

Os estigmas tardios

Mais adiante surgem outras características fenotípicas:

  • Tórax em formato de ESCUDO (largo).
  • Hipertelorismo mamilar — afastamento mamário aumentado.
  • Alteração na orelha (eventual).
  • Baixa estatura — que pode ser grave (uma das cardinais).

São os estigmas que, somados, compõem o fenótipo reconhecível do Turner além das duas cardinais.

GH: não é deficiência, mas responde

Ponto que a banca explora. A baixa estatura do Turner NÃO é por deficiência de GH — essas pacientes têm mutações em genes que regulam o crescimento, não falta de hormônio do crescimento. Apesar disso, elas RESPONDEM ao tratamento com GH — fazer GH melhora sensivelmente o prognóstico de estatura na vida adulta. É o paradoxo útil: não é deficiência de GH, mas o GH ajuda. Descobrir o Turner, portanto, não é só dar o nome — é poder intervir na estatura.

As comorbidades

A menina com Turner tem mais risco de algumas comorbidades, que se rastreiam:

  • Hipotireoidismo — rastreamento periódico da função tireoidiana.
  • Doença celíaca — recomenda-se rastreamento.
  • Cardiopatias congênitas — risco aumentado (detalhe no próximo tópico).

Bicúspide × coarctação: a pegadinha-mestra

O detalhe cardíaco é a pegadinha-mestra do Turner — e tem duas camadas:

  • A válvula aórtica bicúspide é a alteração cardíaca MAIS FREQUENTE no Turner — mas NÃO é a que mais cai na prova.
  • A alteração que MAIS CAI na prova é a COARCTAÇÃO DA AORTA.

Não fundir as duas: frequência clínica (bicúspide) é diferente de incidência em prova (coarctação). E a apresentação de prova da coarctação no Turner é uma tríade: menina com baixa estatura + HIPERTENSÃO + hipertensão associada à DIMINUIÇÃO DE PULSO nos membros inferiores. É o clássico coarc-Turner: baixa estatura + HAS + pulsos femorais reduzidos → pensar Turner.

Dorso dos pés de recém-nascida com linfedema bilateral firme até os tornozelos.
Achado: O gatilho neonatal — linfedema de dorso dos pés: edema bilateral firme até os tornozelos; estigma clássico do Turner no RN. Diante dele, já se pede o cariótipo. Hemani et al., Cureus 2021;13(7):e16733 · CC BY 4.0
Paciente com pterígio coli (pescoço alado): dobra cutânea lateral ampla do mastóide ao ombro.
Achado: Os estigmas do Turner — pterígio coli (pescoço alado): dobra cutânea lateral ampla, do mastóide ao ombro. Estigma reconhecível além das duas cardinais. Velasco-Terrones S et al., Rev Med Hosp Gen Mex 2019;82(1):50 · CC BY-NC-ND 4.0
Corpo da síndrome de Turner — estigmas e comorbidades Figura feminina frontal de corpo inteiro em posição anatômica representando a síndrome de Turner. Sete alvos clicáveis sobre o próprio achado desenhado: linfedema no dorso das mãos e dos pés (gatilho neonatal que já pede o cariótipo); pterígio coli como membrana de pele redundante na nuca e laterais do pescoço; tórax em escudo, largo e alargado; hipertelorismo mamilar com mamilos afastados sobre esse tórax; baixa estatura indicada por régua de referência lateral; marcador de tireoide na região cervical anterior para a comorbidade hipotireoidismo; marcador cardíaco precordial para a coarctação da aorta, a cardiopatia mais cobrada na prova, sendo a valva aórtica bicúspide a mais frequente. Fenótipo da síndrome de Turner (45,X) Toque cada achado desenhado. Verde pede o cariótipo; vermelho é estigma ou comorbidade; âmbar é a pegadinha de prova. estatura esperada baixa estatura gatilho neonatal (pede cariótipo) estigma / comorbidade pegadinha (coarctação)
Toque ou navegue por Tab até cada achado para ler o detalhe clínico e a pegadinha de prova.
Interativo — o corpo do Turner — clique em cada estigma desenhado (mãos/pés → linfedema neonatal "pede cariótipo"; nuca → pterígio coli; tórax → escudo; mamilos → hipertelorismo mamilar; estatura → baixa estatura) e nos dois marcadores de comorbidade (tireoide → hipotireoidismo; coração → coarctação "coarc-Turner", com a tríade baixa estatura + HAS + ↓pulso MMII).
Clique no próprio estigma, ou Tab + Enter; os marcadores de comorbidade abrem a pegadinha cardíaca.

Quiz fixação

O gatilho neonatal e a pegadinha-mestra cardíaca.

  1. Recém-nascida com linfedema de dorso de mãos e pés no alojamento conjunto. Qual a conduta e a hipótese?

  2. Sobre o coração na síndrome de Turner, qual afirmação está correta?

Klinefelter · aneuploidia sexual masculina
47,XXYsubdiagnóstico · casal infértiltestículo pequeno e firmevirilização incompletaginecomastia

Erro comum

"Menino púbere com ginecomastia? É ginecomastia fisiológica da puberdade."

Se houver testículo pequeno e firme + virilização incompleta, isso não é fisiológico — é Klinefelter até prova em contrário. A combinação muda tudo, não a ginecomastia isolada.

Síndrome de Klinefelter: o 47,XXY que só aparece na puberdade

47,XXY: aneuploidia só do sexo masculino

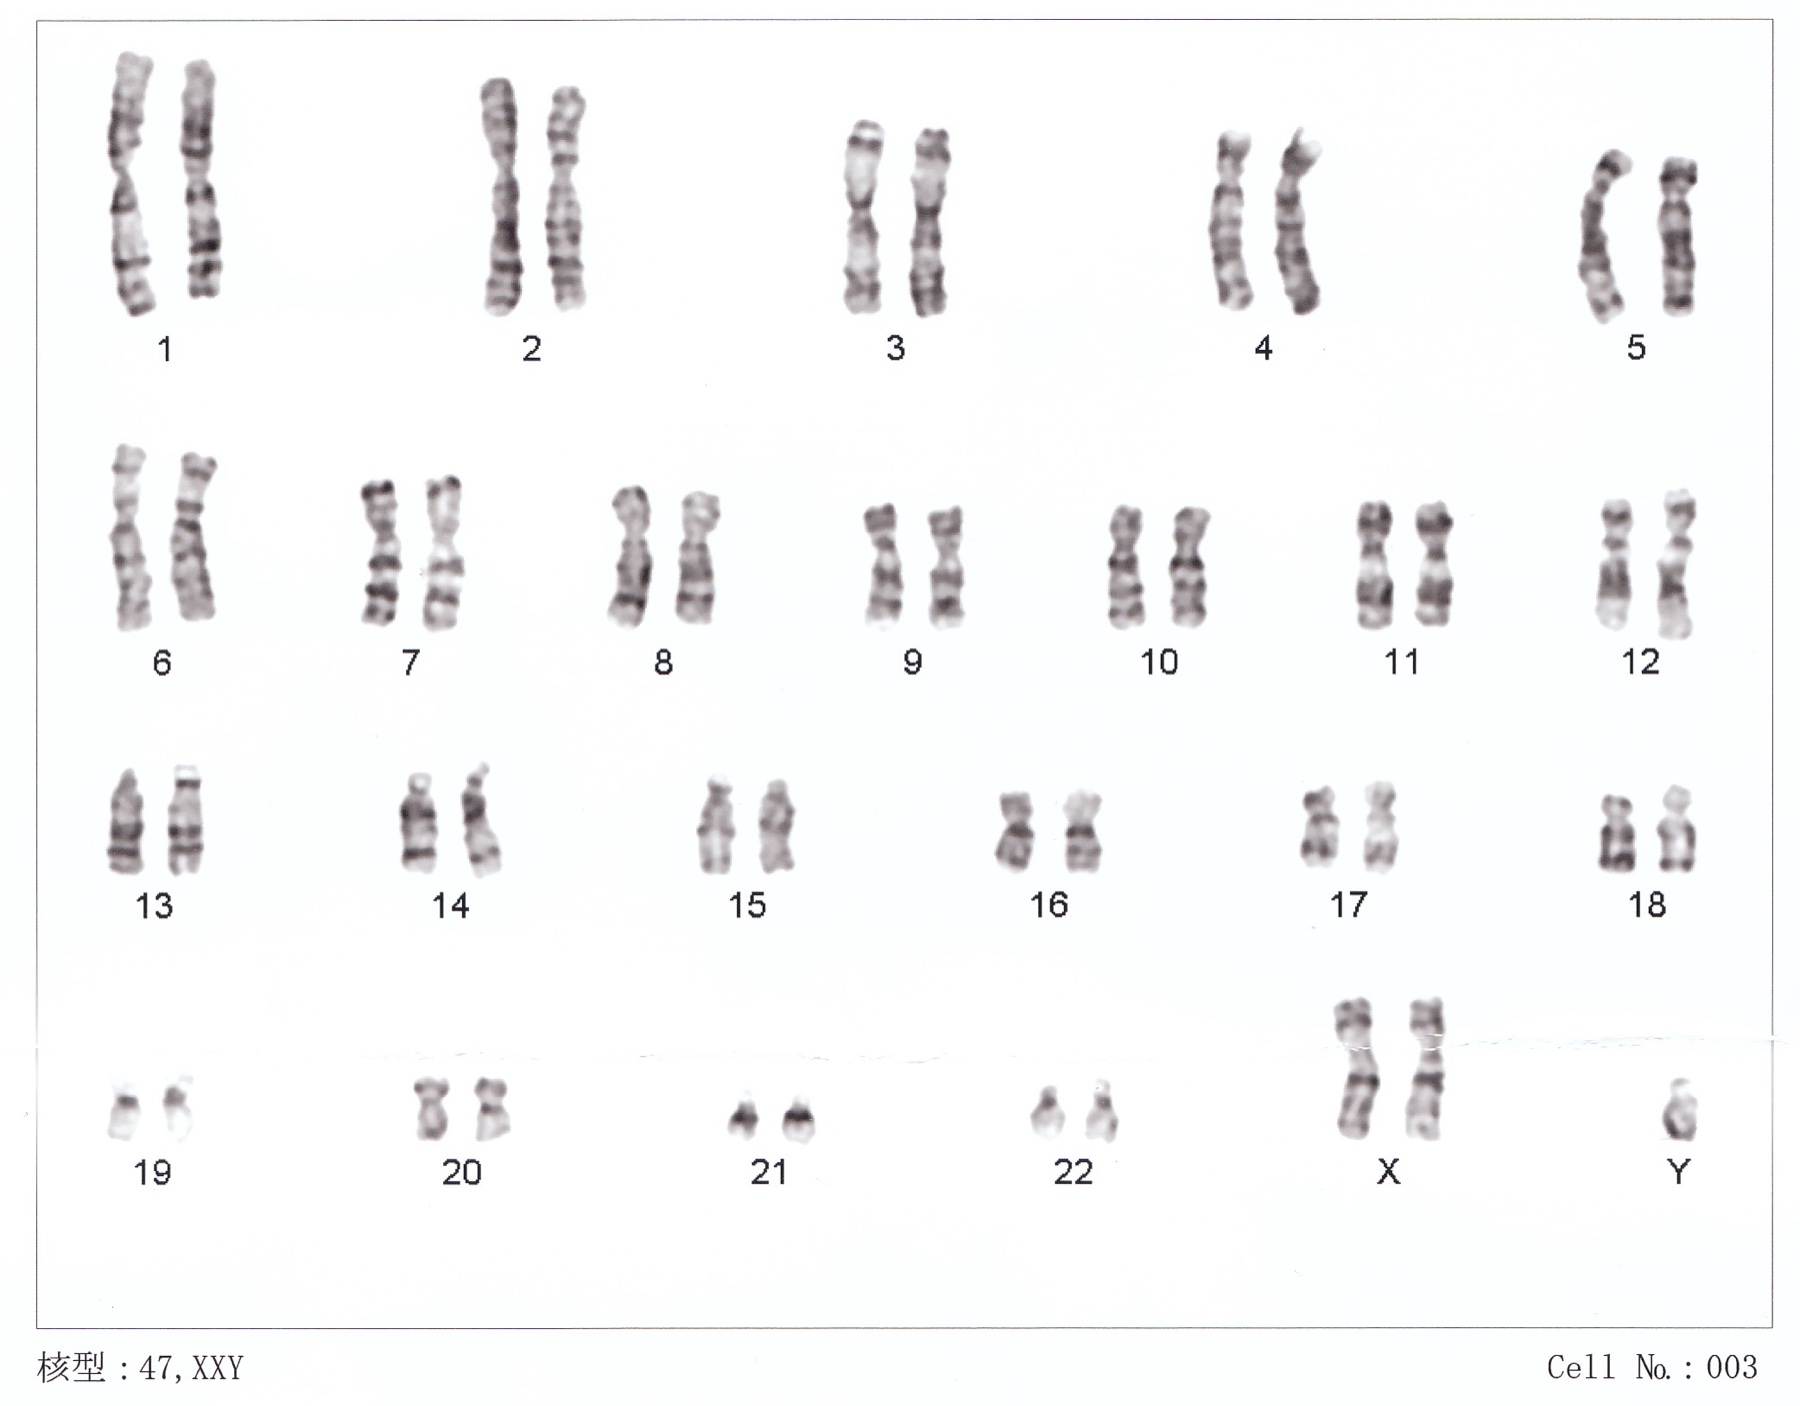
A síndrome de Klinefelter é uma aneuploidia — alteração no número de cromossomos, aqui relacionada ao cromossomo sexual. Duas marcas de identidade: é diagnosticada APENAS no sexo masculino, e o menino apresenta um cromossomo X extranumerário — na maior parte das vezes o cariótipo é 47,XXY (em vez de 46,XY). Um X a mais no homem: essa é a raiz do Klinefelter.

A síndrome que se esconde até o casal infértil

A prevalência do Klinefelter na população é impressionante (alta) — é, de fato, uma das alterações cromossômicas mais frequentes. Mas há um paradoxo: muitos homens adultos com Klinefelter NÃO são diagnosticados. O diagnóstico ocorre, eventualmente, apenas durante a investigação de casal infértil — porque o Klinefelter pode ser causa de infertilidade no sexo masculino. É uma síndrome que frequentemente passa despercebida até que a infertilidade do casal leve à investigação.

Hipogonadismo, infertilidade e testículo pequeno e firme

As manifestações só se tornam mais evidentes na PUBERDADE — nos primeiros anos de vida, em geral, não se faz o diagnóstico; conforme o menino entraria na puberdade, os sinais vão aparecendo. O cromossomo X extranumerário leva a alterações no desenvolvimento testicular, com um quadro central:

  • Hipogonadismo hipergonadotrófico — de modo semelhante ao Turner (a gônada não responde; gonadotrofina alta).
  • Infertilidade — a espermatogênese é bloqueada: o excesso de X leva à morte das células germinativas.
  • Testículo pequeno e firme — o excesso de X também leva à destruição de tecido testicular; com o tempo, o testículo fica pequeno e firme.

Virilização incompleta e ginecomastia: a pegadinha

Dois achados fecham o quadro puberal — e a pegadinha:

  • Virilização INCOMPLETA — o paciente pode ter alguns sinais de virilização, porque os androgênios vêm dos testículos mas também da adrenal; porém, com a diminuição de testosterona, a virilização será sempre INCOMPLETA.
  • Ginecomastia — bastante comum: pela diminuição da testosterona, há desequilíbrio entre androgênio e estrogênio circulantes, e o paciente desenvolve ginecomastia.

E aqui está o erro a desmontar: a ginecomastia é evento comum da puberdade masculina (ginecomastia puberal/fisiológica) — MAS, diante de um menino com virilização incompleta + testículo pequeno + ginecomastia, NÃO se pode chamar de ginecomastia fisiológica. É preciso considerar a síndrome de Klinefelter. A combinação (não a ginecomastia isolada) é o que muda tudo.

Cariótipo 47,XXY (Klinefelter), com o par sexual exibindo dois cromossomos X e um Y.
Achado: Um X a mais no homem — cariótipo 47,XXY (Klinefelter): par sexual com dois X e um Y; trissomia do sexual. Quadro puberal: ginecomastia, testículo pequeno e firme, virilização incompleta. Karyotype 47,XXY by User:Nami-ja, via Wikimedia Commons · Domínio público
Cariotipo 47,XXY e quadro puberal da sindrome de Klinefelter Figura interativa que acopla a causa genetica ao efeito clinico do Klinefelter. A esquerda, um cariotipo esquematico masculino com o par sexual em destaque mostrando dois cromossomos X e um Y, isto e, 47,XXY: ha um X extranumerario (um X a mais), so no homem. Uma seta liga esse X a mais ao painel clinico a direita, que representa um adolescente do sexo masculino com habito eunucoide, em que a envergadura dos bracos supera a estatura. Nesse painel estao desenhados os achados puberais: testiculo pequeno e firme, ginecomastia e virilizacao incompleta, alem de um pequeno eixo do hipogonadismo hipergonadotrofico, em que a gonada nao responde e as gonadotrofinas FSH e LH sobem. Cada elemento desenhado e um ponto interativo que revela a explicacao. Um gesto de sintese acende juntos o testiculo pequeno, a ginecomastia e a virilizacao incompleta e revela a pegadinha de prova: esse conjunto nao e a ginecomastia fisiologica da puberdade, e sim Klinefelter, devendo-se pedir cariotipo. Operavel por mouse, toque e teclado, com saida anunciada por leitor de tela. Klinefelter: o X a mais e o quadro puberal A causa genetica (cariotipo 47,XXY) e o efeito clinico, numa figura. Toque nos elementos para ler cada achado. Figura do Klinefelter pronta. causa → efeito Fechar a pegadinha do trio ▸
Interativo — o cariótipo 47,XXY + quadro puberal — clique no X extranumerário desenhado (o par sexual) para revelar "47,XXY: um X a mais"; o painel acoplado tem hotspots nos achados puberais (testículo pequeno/firme, ginecomastia, virilização incompleta) e desmonta a pegadinha: ginecomastia + testículo pequeno + virilização incompleta ≠ fisiológica → Klinefelter.
Clique no X extra, ou Tab + Enter; o painel puberal abre cada achado.

Quiz fixação

O cariótipo, a janela puberal e a pegadinha da ginecomastia.

  1. Qual o cariótipo do Klinefelter e em que momento as manifestações costumam se evidenciar?

  2. Um menino na puberdade tem ginecomastia, testículo pequeno e firme e virilização incompleta. Qual a interpretação correta?

Klinefelter alto × trissomias graves
hábito eunucoide · envergadura > estaturaEdwards-18: dedos sobrepostos + pé em cadeira de balançoPatau-13: fenda labiopalatina/linha média

O alto eunucoide

Klinefelter: alta estatura, envergadura > estatura — esqueleto que cresceu demais.

As trissomias graves

Edwards (18) e Patau (13): restrição de crescimento, gravíssimas, óbito precoce.

Lado a lado, um quadro de excesso de crescimento e dois de restrição grave. O contraste organiza a transição entre os três.

O eunucoide alto e as duas trissomias graves: Klinefelter, Edwards e Patau

A alta estatura do Klinefelter e o hábito eunucoide

O Klinefelter cursa com ALTA ESTATURA — e o mecanismo é elegante. Pela menor produção dos esteroides sexuais, o fechamento das cartilagens de crescimento não ocorre de maneira adequada: as epífises permanecem abertas por mais tempo, e os ossos longos crescem mais. Tipicamente, o paciente tem envergadura aumentada — a envergadura (distância entre as extremidades das duas mãos, braços abertos) pode ser MAIOR que a estatura. Esse padrão é o hábito/aspecto EUNUCOIDE. O termo vem de eunuco — aquele que foi castrado e, por isso, tem menos produção de hormônio masculino. O mecanismo: menos hormônio masculino → crescimento dos MEMBROS desproporcional, porque o esqueleto AXIAL não sofre tanto esse impacto e os OSSOS LONGOS são muito mais impactados. Diante de um menino alto, eunucoide, com envergadura > estatura e o quadro puberal já visto, solicitar o cariótipo para Klinefelter.

Edwards (18): a trissomia da mão e do pé

Há duas outras aneuploidias que eventualmente aparecem na prova (aneuploidia = síndrome genética por alteração no número de cromossomos). A primeira é a síndrome de Edwards, uma síndrome bastante GRAVE, relacionada à trissomia do cromossomo 18. A maior parte das crianças evolui para óbito ainda no primeiro ano de vida — por isso poucas são vistas na prática. Os achados:

  • CIUR / PIG — restrição de crescimento intrauterino; nasce um bebê pequeno para a idade gestacional.
  • Região occipital proeminente.
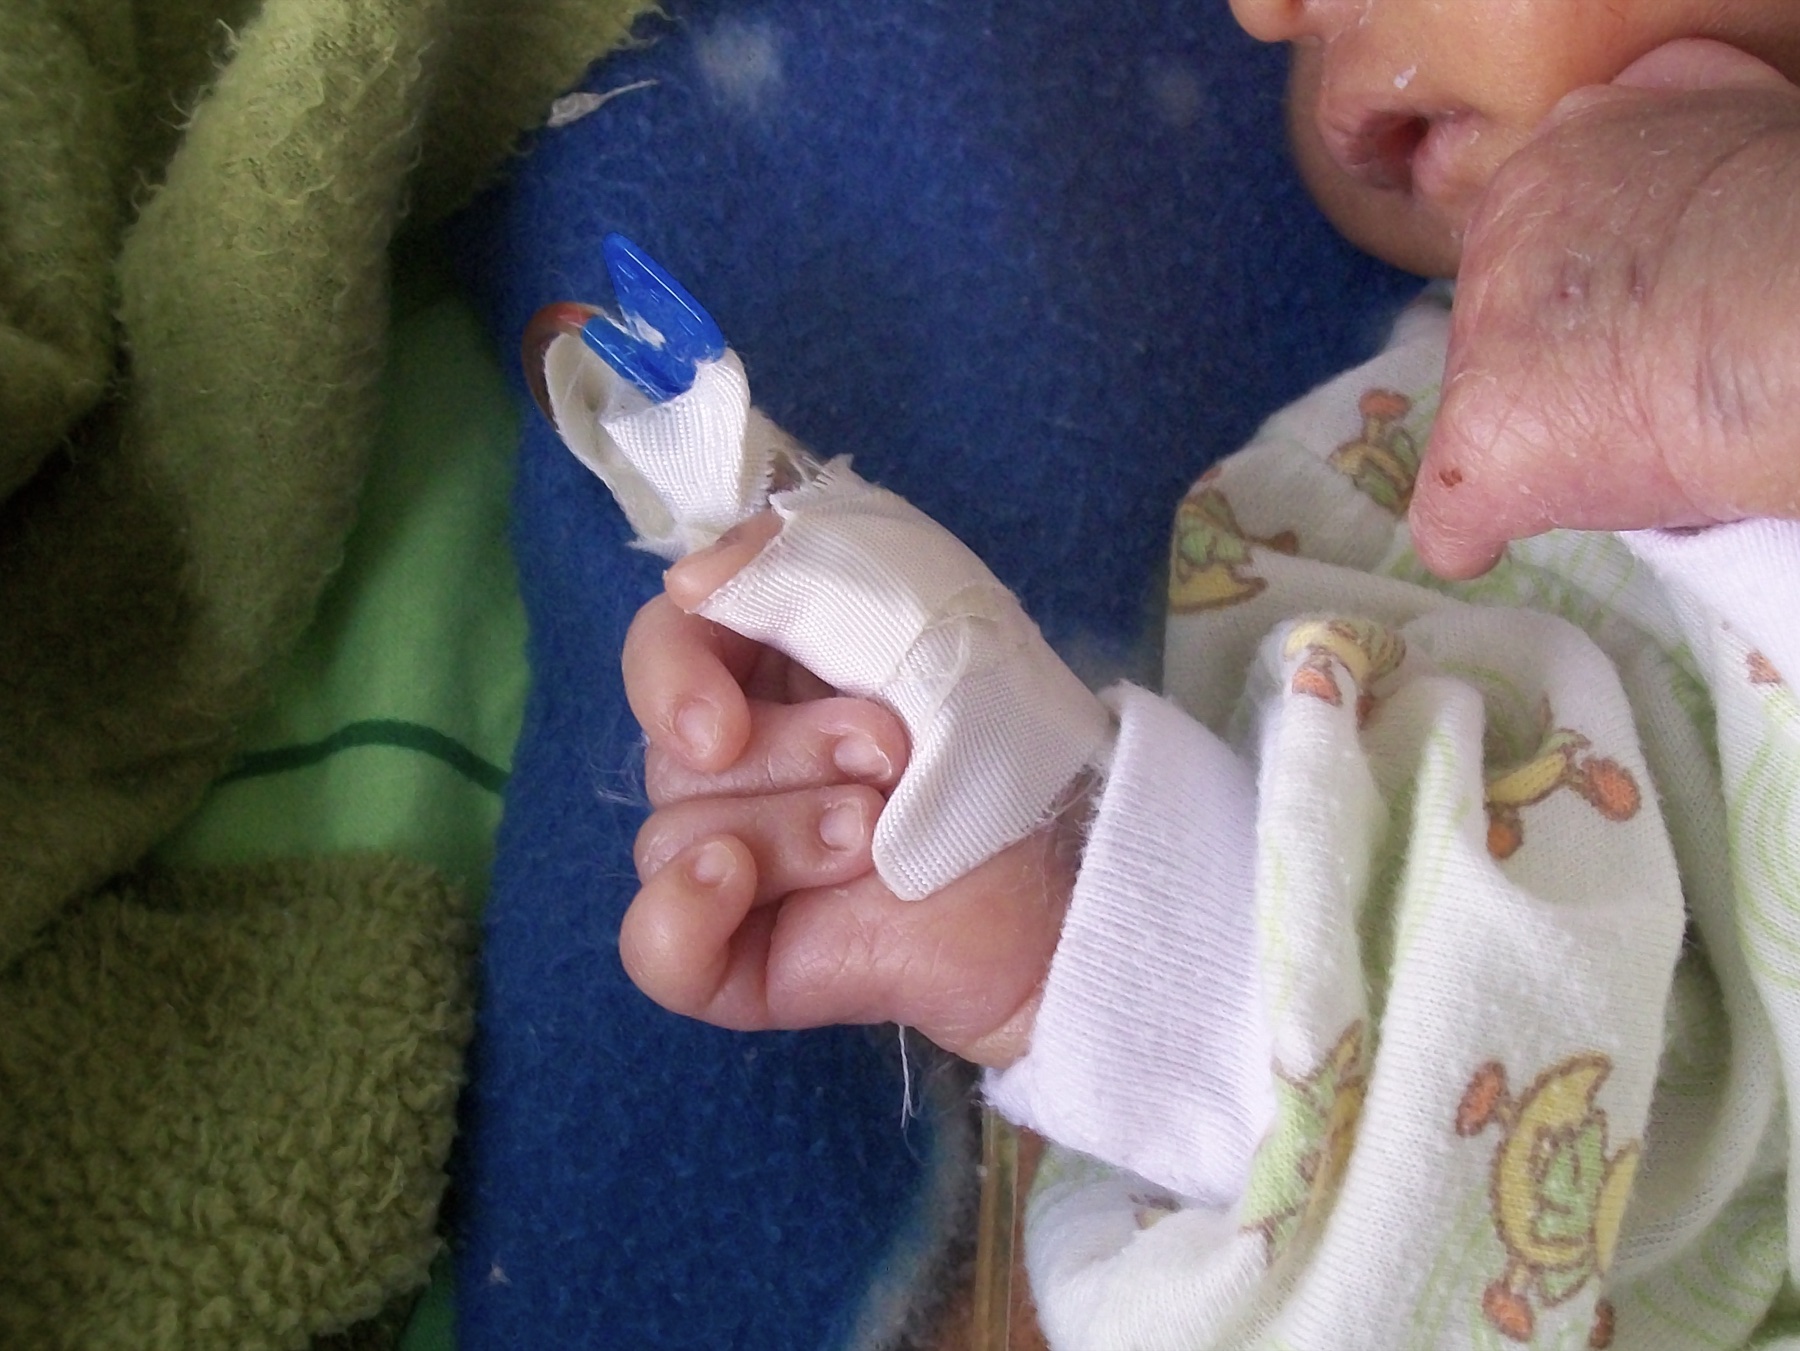
  • Dedos sobrepostos com padrão MUITO característico: o QUINTO dedo cobre o quarto e o SEGUNDO cobre o polegar.
  • Pé em cadeira de balanço — pé com calcanhar proeminente.
  • Maior propensão a cardiopatia.

A âncora de prova: Edwards = dedos sobrepostos + pé em cadeira de balanço (trissomia do 18).

Patau (13): a trissomia da linha média

A segunda é a síndrome de Patau, também uma trissomia — agora a trissomia do cromossomo 13. Os achados:

  • Microcefalia.
  • Várias malformações do sistema nervoso central.
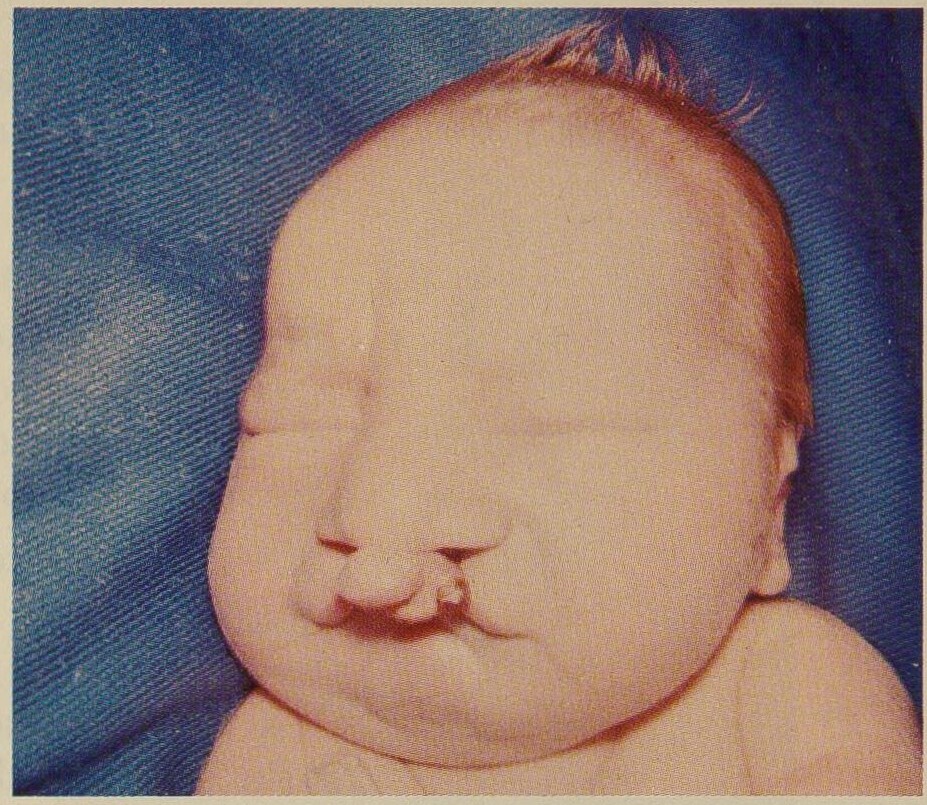
  • Fenda labiopalatina — a grande característica que faz pensar em Edwards e Patau (e não em outras síndromes) são as malformações OROFACIAIS; em Patau, a fenda labiopalatina. São alterações de LINHA MÉDIA.

A âncora de prova: Patau = malformações de SNC + fenda labiopalatina (linha média) (trissomia do 13).

Mão cerrada de recém-nascido com trissomia 18, mostrando dedos sobrepostos: indicador sobre o terceiro dedo e quinto sobre o quarto.
Achado: Edwards (trissomia 18) — mão cerrada com dedos sobrepostos: indicador sobre o 3º, 5º sobre o 4º. Padrão muito característico (com o pé em cadeira de balanço). Bobjgalindo, via Wikimedia Commons · CC BY-SA 4.0
Recém-nascido com trissomia 13, evidenciando fenda labiopalatina bilateral na linha média e hipotelorismo.
Achado: Patau (trissomia 13) — fenda labiopalatina bilateral (linha média), com hipotelorismo. Alteração orofacial de linha média que aponta a trissomia do 13. Gellis SS & Feingold M, Atlas of Mental Retardation Syndromes (US PHS, 1968), via Wikimedia Commons · Domínio público
Comparador Klinefelter alto versus trissomias graves Edwards 18 e Patau 13 Tres cartoes lado a lado. Klinefelter 47,XXY com silhueta longilinea de bracos abertos cuja envergadura supera a estatura, alta estatura e fechamento epifisario tardio. Edwards trissomia 18 com mao de dedos sobrepostos quinto sobre quarto e segundo sobre o polegar e pe em cadeira de balanco de sola convexa, CIUR, occipital proeminente, cardiopatia e obito no primeiro ano. Patau trissomia 13 com face de fenda labiopalatina na linha media e cranio reduzido por microcefalia, malformacoes de sistema nervoso central. Edwards e Patau marcados em cor de gravidade maxima como letais; Klinefelter em cor de alteracao nao letal. Clicar ou focar um cartao expande seus achados ancora. ALTA ESTATURA × TRISSOMIAS GRAVES Klinefelter cresce; Edwards e Patau são as letais — toque ou foque um cartão Klinefelter 47,XXY ALTERAÇÃO envergadura estatura toque para os achados 47,XXY · achados-âncora • Alta estatura • Hábito eunucoide • Envergadura > estatura • Fechamento epifisário tardio menos esteroide sexual, epífise fecha tarde, osso longo cresce mais Edwards trissomia 18 LETAL 5º/4º · 2º/polegar pé em cadeira de balanço toque para os achados trissomia 18 · achados-âncora • CIUR / PIG • Occipital proeminente • Dedos sobrepostos 5º/4º, 2º/polegar • Pé em cadeira de balanço • Cardiopatia • Óbito no 1º ano Patau trissomia 13 LETAL crânio de referência microcefalia fenda na linha média toque para os achados trissomia 13 · achados-âncora • Microcefalia • Malformacões de SNC • Fenda labiopalatina alteracões de LINHA MÉDIA • Gravissima, óbito precoce
Interativo — o comparador das três síndromes — clique em cada cartão para abrir os achados-âncora: Klinefelter (alta estatura, hábito eunucoide, envergadura > estatura, fechamento epifisário tardio) / Edwards-18 (CIUR/PIG, occipital proeminente, dedos sobrepostos, pé em cadeira de balanço, cardiopatia, óbito 1º ano) / Patau-13 (microcefalia, malformações SNC, fenda labiopalatina/linha média).
Cartões comparativos: clique em cada síndrome, ou Tab + Enter.

Quiz fixação

O mecanismo da alta estatura e a ponte síndrome ↔ cromossomo ↔ achado.

  1. Por que o Klinefelter cursa com alta estatura e hábito eunucoide?

  2. Qual a associação correta entre síndrome, cromossomo e achado-âncora?

Síntese · a ponte das cinco
Patau-13 / Edwards-18aneuploidia = número alteradotrissomias → 47 · Turner → 45síndrome ↔ cromossomo ↔ achado

A ponte das cinco síndromes: cada uma, seu cromossomo, seu achado

Edwards-18 e Patau-13: a ligação que resolve questões

Para a prova, duas associações de achado fecham as trissomias graves: associar EDWARDS aos dedos sobrepostos e ao pé em cadeira de balanço; e associar PATAU às malformações variadas do sistema nervoso central, mas principalmente às fendas labiopalatinas — que são alterações de LINHA MÉDIA. E o essencial, o que mais rende: associar PATAU com 13 e EDWARDS com 18. Essa simples ligação síndrome ↔ alteração genética resolve um monte de questões — é o atalho de prova das duas trissomias graves.

Aneuploidia: alteração no número de cromossomos

O conceito que organiza várias dessas síndromes: aneuploidia é a síndrome genética causada por alteração no NÚMERO / quantidade de cromossomos. Numa aneuploidia, em vez do cariótipo normal (46,XX ou 46,XY), há um cromossomo a mais — o total sobe para 47. Dois jeitos de "contar" o cromossomo extra:

  • 47,XXY corresponde ao Klinefelter (cromossomo X extranumerário — a contagem aparece nas letras sexuais).
  • Nas trissomias autossômicas, o cromossomo extra é contado pelo número: trissomia 21 = Down; trissomia 18 = Edwards; trissomia 13 = Patau.

(O Turner é a exceção do grupo: não é trissomia/ganho, é monossomia — 45,X, perda de um cromossomo sexual.)

As cinco a dominar e a ponte síndrome ↔ cromossomo ↔ achado

Estas cinco síndromes concentram o apanhado mais recorrente em concurso. As cinco a dominar para prova: Down (a mais cobrada), Turner, Klinefelter, Edwards e Patau. E o eixo-mestre de fixação — a ponte que a figura desenha — pareia cada síndrome com sua alteração genética e seu achado-âncora:

  • Down → trissomia 21 (livre / translocação 14;21 / mosaico) → hipotonia universal, fenótipo facial, DSAV.
  • Turner → 45,X (monossomia) → baixa estatura + disgenesia gonadal + coarc-Turner.
  • Klinefelter → 47,XXY → hipogonadismo hipergonadotrófico + alta estatura/eunucoide + ginecomastia.
  • Edwards → trissomia 18 → CIUR/PIG + dedos sobrepostos + pé em cadeira de balanço.
  • Patau → trissomia 13 → microcefalia + fenda labiopalatina (linha média).

Dominada a ponte — nome, cromossomo, achado —, o apanhado das síndromes genéticas está resolvido.

A ponte das cinco sindromes: nome, cromossomo e achado-ancora Painel-mestre de sintese das cinco sindromes geneticas da prova, construido como uma ponte de tres colunas que se repete em cada linha: nome da sindrome, alteracao genetica e achado-ancora. Linha um, sindrome de Down, trissomia do 21 nas formas livre, translocacao 14 com 21 e mosaico, achado hipotonia universal, fenotipo facial com fenda palpebral obliqua e manchas de Brushfield, e defeito do septo atrioventricular como cardiopatia mais caracteristica. Linha dois, sindrome de Turner, cariotipo 45 com um unico X, a monossomia, a unica perda do grupo, achado baixa estatura, disgenesia gonadal e coarctacao da aorta com baixa estatura, hipertensao e diminuicao de pulso em membros inferiores. Linha tres, sindrome de Klinefelter, cariotipo 47 com dois X e um Y, apenas no sexo masculino, achado hipogonadismo hipergonadotrofico, alta estatura com habito eunucoide de envergadura maior que a estatura, ginecomastia e testiculo pequeno e firme, com virilizacao incompleta. Linha quatro, sindrome de Edwards, trissomia do 18, achado dedos sobrepostos com quinto sobre o quarto e segundo sobre o polegar, e pe em cadeira de balanco, gravissima com obito no primeiro ano. Linha cinco, sindrome de Patau, trissomia do 13, achado microcefalia, malformacoes de sistema nervoso central e fenda labiopalatina, alteracoes de linha media. Um eixo lateral de aneuploidia separa o ganho, total que sobe para 47 em Down, Edwards, Patau e Klinefelter, da perda, total que cai para 45 em Turner, deixando o Turner como a excecao do grupo. Em destaque, a ancora mnemonica Patau e 13, Edwards e 18. O cariotipo de referencia normal e 46 com XX ou XY. SINDROMES GENETICAS · SINTESE DE PROVA A ponte das cinco sindromes Cada uma: seu nome, seu cromossomo, seu achado-ancora. Leia uma linha e voce tem o trio: nome, cromossomo, achado. A ponte de tres colunas Cada linha pareia a sindrome ao cariotipo e ao achado-ancora. Clique em qualquer celula desenhada. Ganho (47) Perda (45) = Turner SINDROME ALTERACAO GENETICA ACHADO-ANCORA ANEUPLOIDIA numero de cromossomos A RAINHA · MAIS COBRADA Down 47,+21 trissomia do 21 · livre / transl. 14;21 / mosaico par 21 Hipotonia universal + fenotipo facial fenda obliqua · Brushfield · face achatada DSAV = cardiopatia mais caracteristica 47 GANHO ↑ A EXCECAO · UNICA PERDA Turner 45,X monossomia do X · a unica PERDA X ausente Baixa estatura + disgenesia gonadal linfedema neonatal · pterigio coli · torax em escudo coarc-Turner: coarctacao + HAS + ↓pulso MMII 45 PERDA ↓ SO MASCULINO Klinefelter 47,XXY X extranumerario · conta nas letras sexuais X X Y Hipogonadismo hipergonadotrofico alto / eunucoide (envergadura > estatura) · ginecomastia testiculo pequeno e firme · virilizacao INCOMPLETA 47 GANHO ↑ GRAVISSIMA · OBITO 1.o ANO Edwards trissomia 18 EDWARDS = 18 (nao 13) par 18 Dedos sobrepostos (5.o/4.o, 2.o/polegar) Pe em cadeira de balanco CIUR/PIG · occipital proeminente · cardiopatia 47 GANHO ↑ GRAVISSIMA · LINHA MEDIA Patau trissomia 13 PATAU = 13 (nao 18) par 13 Microcefalia + malformacoes de SNC Fenda labiopalatina eixo = LINHA MEDIA 47 GANHO ↑ Cariotipo de referencia (normal): 46,XX / 46,XY — contraste: aneuploidia e qualquer desvio desse 46. Em foco: a ancora que resolve a prova A ligacao Patau-13 / Edwards-18 e o eixo ganho (47) x perda (45), com o Turner isolado. A ligacao que resolve um monte de questao Patau 13 linha media · fenda labiopalatina Edwards 18 mao/pe · dedos sobrepostos Aneuploidia: ganho (47) x perda (45) GANHO → 47 Down 21 Edwards 18 Patau 13 Klinef. XXY PERDA → 45 Turner 45,X (so 1) Down Turner Klinefelter Edwards Patau 46,XX/XY (normal)
Síntese — o painel-mestre das cinco síndromes — uma ponte de três colunas que se repete para cada síndrome: NOME ↔ ALTERAÇÃO GENÉTICA (cariótipo) ↔ ACHADO-ÂNCORA (Down, Turner, Klinefelter, Edwards, Patau). Hotspots em cada célula revelam o detalhe; um filtro "ganho × perda" separa as trissomias (→ 47) do Turner (monossomia → 45), com o destaque mnemônico Patau-13 / Edwards-18.
Atlas comparativo das cinco principais sindromes cromossomicas Prancha comparativa de cinco quadros, lado a lado, cada um com o cariotipo esquematico da anomalia e o achado cardinal rotulado. Sindrome de Down: trissomia do 21 (47,XX ou XY,+21) com tres copias do cromossomo 21; achado cardinal fenotipo facial caracteristico e defeito do septo atrioventricular total. Sindrome de Turner: monossomia do X (45,X) com um unico cromossomo sexual; achado cardinal baixa estatura e disgenesia gonadal. Sindrome de Klinefelter: 47,XXY com um X extra no homem; achado cardinal hipogonadismo, infertilidade e virilizacao incompleta. Sindrome de Edwards: trissomia do 18 com tres copias do cromossomo 18; achado cardinal maos com dedos sobrepostos e pe em mata-borrao ou cadeira de balanco. Sindrome de Patau: trissomia do 13 com tres copias do cromossomo 13; achado cardinal microcefalia e defeitos de linha media como fenda labiopalatina. Cada quadro e um hotspot que destaca a sindrome e exibe sua ficha resumida. As cinco sindromes cromossomicas — atlas comparativo cariotipo esquematico + achado cardinal — cada cor e uma sindrome DOWN trissomia 21 — 47,+21 21 21 21 tres copias ACHADO CARDINAL facies tipica + DSAV total cardiopatia mais ligada TURNER monossomia X — 45,X X 0 um so sexual ACHADO CARDINAL gonada em fita baixa estatura + disgenesia gonadal amenorreia primaria KLINEFELTER 47,XXY X X Y X extra no homem ACHADO CARDINAL testiculos pequenos hipogonadismo + infertilidade virilizacao INCOMPLETA EDWARDS trissomia 18 — 47,+18 18 18 18 tres copias ACHADO CARDINAL dedos sobrepostos pe em balanco dedos sobrepostos + pe em cadeira de balanco punho cerrado classico PATAU trissomia 13 — 47,+13 13 13 13 tres copias ACHADO CARDINAL cranio pequeno microcefalia + fenda labiopalatina defeito de linha media cada cor e uma sindrome: Down (21) Turner (45,X) Klinefelter (XXY) Edwards (18) Patau (13) trissomia = copia EXTRA (X riscado) monossomia = falta (vazio tracejado)
Documental — o atlas comparativo das cinco síndromes — peça documental que reúne, lado a lado, cada síndrome com seu cromossomo e seu achado-âncora (Down-21, Turner-45,X, Klinefelter-47,XXY, Edwards-18, Patau-13). Ancoragem documental da ponte, distinta da figura-herói interativa acima.
Quadro de referência; navegável por teclado quando há células interativas.
Fotomicrografia de cariótipo humano normal 46,XX: 22 pares de autossomos bandeados ordenados por tamanho e o par sexual X, X.
Achado: cariótipo humano normal — 46,XX. Vinte e dois pares de autossomos mais o par sexual, em metáfase bandeada. É este exame que nomeia cada uma das cinco síndromes: muda a contagem (47; trissomias 21/18/13; 47,XXY) ou a estrutura (translocação 14;21; 45,X). Cariótipo 46,XX por Doc. RNDr. Josef Reischig, CSc., via Wikimedia Commons · CC BY-SA 3.0

Quiz fixação

A ponte completa das cinco e o conceito de aneuploidia.

  1. Qual a associação correta de síndrome ↔ cromossomo ↔ achado-âncora?

  2. Sobre o conceito de aneuploidia aplicado às síndromes, qual afirmação está correta?